
 |  | Carsten Culmsee |
| | Jana Fedjaev |
| | Antonia Hoffmann |
 |
18.09.2026 07:00 Uhr |
Einer der wichtigsten genetischen Risikofaktoren für eine Alzheimer-Demenz ist ein Polymorphismus im Gen des Apolipoproteins E (ApoE). Das Vorhandensein dieser Genvariante bedeutet jedoch nicht zwangsläufig, dass eine Demenz entsteht. Vom ApoE-Gen gibt es drei häufige Varianten: ε2, ε3 und ε4.
Menschen mit mindestens einem ε4-Allel haben ein höheres Risiko, an Alzheimer zu erkranken, und entwickeln die Erkrankung oft in einem früheren Lebensalter.
ApoEε4 wird wegen der frühen Manifestation und des beschleunigten Krankheitsverlaufs inzwischen als eigene Entität bei den Demenzerkrankungen klassifiziert. Es beeinflusst mehrere Prozesse, die für die Entstehung von Alzheimer bedeutsam sind (Abbildung 2). So fördert ApoEε4 die Aggregation von Amyloidbeta (Aβ), die Bildung von neurotoxischen Aβ-Oligomeren sowie deren Plaque-Ablagerungen im Hirnparenchym und die Entwicklung einer zerebralen Amyloidangiopathie. Zudem weisen Neuronen, die Apoε4 exprimieren, höhere Konzentrationen von phosphoryliertem Tau auf als solche mit ApoEε3.
Mithilfe von Biomarkern im Blut kann zwar die Pathologie einer Demenz identifiziert werden, die Prädiktion der Erkrankung auf dieser Grundlage ist aber beschränkt. / © Getty Images/Andrew Brookes
Darüber hinaus induziert ApoEε4 Entzündungsreaktionen im Gehirn, was die Aβ- und Tau-Pathologie sowie die Neurodegeneration beschleunigt. Zugleich fördert ApoEε4 den fortschreitenden Verlust und Funktionsausfall von Synapsen und vermindert damit die neuronale Plastizität.
Weiterhin beeinträchtigt ApoEε4 die Signalübertragung zwischen den Nervenzellen, indem es die Expression von LDL-Rezeptoren und Glutamatrezeptoren (NMDA, AMPA) reduziert und diese in intrazellulären endosomalen Kompartimenten zurückgehalten werden. Ferner versorgt ApoEε4 die Neuronen weniger effizient mit Lipiden als die Allele ε2 und ε3. Dieser Effekt wird durch das Vorhandensein von Aβ verstärkt.
Des Weiteren fördert ApoEε4 die altersbedingte, verminderte Metabolisierung von Glucose und Insulinsignalisierung im Gehirn. Dadurch steigt das Risiko für Stoffwechselstörungen wie Insulinresistenz und Diabetes mellitus. Ein zerebraler Hypometabolismus von Glucose gilt als früher Biomarker für eine Alzheimer-Demenz und kann bereits Jahre vor den ersten Symptomen nachweisbar sein.
Nicht zuletzt wird ApoEε4 mit einer Erhöhung der intrazellulären Calciumkonzentration assoziiert. Dies führt zu oxidativem Stress, beeinträchtigt die Funktion der Mitochondrien und kann letztlich den Zelltod fördern.
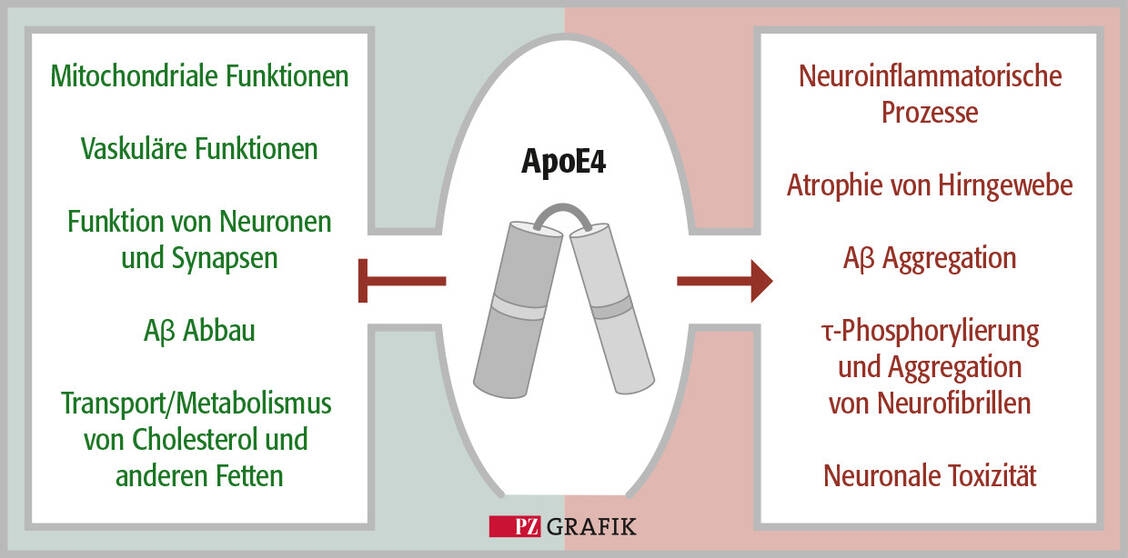
Abbildung 2: ApoE4-bedingte Mechanismen erhöhen das Risiko für die Alzheimer-Demenz. / © PZ/Stephan Spitzer
In der Forschung werden verschiedene therapeutische Ansätze untersucht, die durch Modulation von ApoE präventiv bei der Alzheimer-Demenz eingesetzt werden könnten. Vielversprechend ist eine Gentherapie, mit der die Expression schützender ApoE-Isoformen wie ApoEε2 erhöht werden soll. Im Tiermodell reduzierte ein Adeno-assoziierter Virus (AAV) mit genetischer Information von ApoEε2 die Aggregation von Aβ sowie dessen Plaqueablagerungen. Ein entsprechender Wirkstoffkandidat (LX1001) wurde bereits in Phase-I- und Phase-II-Studien untersucht; derzeit läuft eine Langzeitbeobachtung zur Sicherheit.
Ein weiterer Ansatz sind ApoE-Antikörper (HAE). In Tiermodellen reduzierten HAE-4-Antikörper die Ablagerungen von Aβ-Plaques, indem sie die Mikroglia aktivierten. In hohen Dosen reduzierte sich auch das unlösliche Aβ im zerebralen Cortex. Klinische Studien beim Menschen stehen noch aus.
Ebenfalls erforscht werden sogenannte Strukturkorrektoren. Diese kleinen ZNS-gängigen Moleküle verändern die räumliche Struktur von ApoEε4 so, dass sie den günstigeren Isoformen ε2 und ε3 ähnelt. Ein entsprechender Wirkstoffkandidat befindet sich mit PH002 in präklinischen Studien. Er erhöht die Dichte GABAerger Neuronen und senkt die Konzentration von Aβ und phosphoryliertem Tau.
Ein weiterer Ansatz zielt darauf ab, die Lipidbindung von ApoEε4 zu verbessern. Im Tiermodell gelang dies mit dem ABCA1-Agonisten CS-6253, infolgedessen es zu einer Reduktion der ApoEε4-vermittelten Aβ-Akkumulation und Tau-Hyperphosphorylierung in den hippocampalen Neuronen kam. Zudem fördert der Agonist den Abbau von Aβ im Gehirn. CS-6253 befindet sich derzeit in frühen Phase-I-Studien.
Erforscht wird auch, ob sich die durch ApoEε4 verursachten Störungen des Cholesteroltransports im Gehirn ausgleichen lassen. Cyclodextrin, das den Cholesterol-Abtransport unterstützt, reduzierte in präklinischen Studien Cholesterol-Ablagerungen in Oligodendrozyten und förderte in vitro und in vivo die Myelinisierung. Im Tiermodell verbesserten sich Lern- und Gedächtnisleistungen. Zuletzt wurde mit Cyclodextrin (500 bis 1000 mg/Tag über vier Wochen) eine Phase-II-Studie an Demenzpatienten durchgeführt. Die Ergebnisse stehen noch aus.


