|  | Carsten Culmsee |
| | Jana Fedjaev |
| | Antonia Hoffmann |
 |
18.09.2026 07:00 Uhr |
Neue Ansätze zielen unter anderem darauf ab, molekulare Veränderungen im Gehirn noch vor dem Einsetzen klinischer Symptome zu erfassen. / © Getty Images/Westend61
In Deutschland leben derzeit rund 1,84 Millionen Menschen mit Demenz. Diese Zahl könnte aufgrund des demografischen Wandels bis 2050 auf etwa 2,3 bis 2,7 Millionen ansteigen. Demenzerkrankungen wie die Alzheimer-Krankheit sind durch einen fortschreitenden Verlust von Nervenzellen und deren Funktionen gekennzeichnet. Sie sind bislang trotz erheblicher Fortschritte in Forschung, Diagnostik und Therapie nicht heilbar. Die derzeit verfügbaren Therapien beschränken sich weitgehend auf die symptomatische Behandlung mit Acetylcholinesterase-Hemmern oder dem NMDA-Rezeptorantagonisten Memantin.
Mit den Anti-Amyloid-Antikörpern Lecanemab (Leqembi®) und Donanemab (Kisunla®) sind zudem erstmals krankheitsmodifizierende Therapieoptionen verfügbar, die den kognitiven Verfall zumindest abbremsen können. Allerdings ist der therapeutische Nutzen dieser Antikörper umstritten und die Anwendung kommt nur bei einer sehr begrenzten Patientengruppe in der Frühphase der Erkrankung infrage. Auch Antikörper-Strategien, die sich gegen die Tau-Pathologie bei Alzheimer-Demenz richten, kommen dem Ziel Heilung bislang nicht näher. Damit rücken verstärkt Präventions- und Interventionsstrategien bereits vor einem ausgeprägten kognitiven Funktionsverlust in den Mittelpunkt.
Der größte Risikofaktor für eine Demenzerkrankung ist das Alter. Darüber hinaus gibt es 14 modifizierbare Risikofaktoren, die in verschiedenen Lebensphasen das Risiko einer Demenzentwicklung beeinflussen können (Abbildung 1). Prävention sollte demnach früh ansetzen und ein Leben lang erfolgen.
Neue Forschungsansätze richten sich gezielt gegen immunologische, genetische und metabolische Prozesse, die bereits Jahre vor der klinischen Manifestation einer Demenz einsetzen. Dazu zählen Impfungen, Interventionen am Apolipoprotein E, Ansätze zur Modulation des glymphatischen und metabolischen Systems sowie niedrig dosierte Lithiumsalze (Tabelle 1).
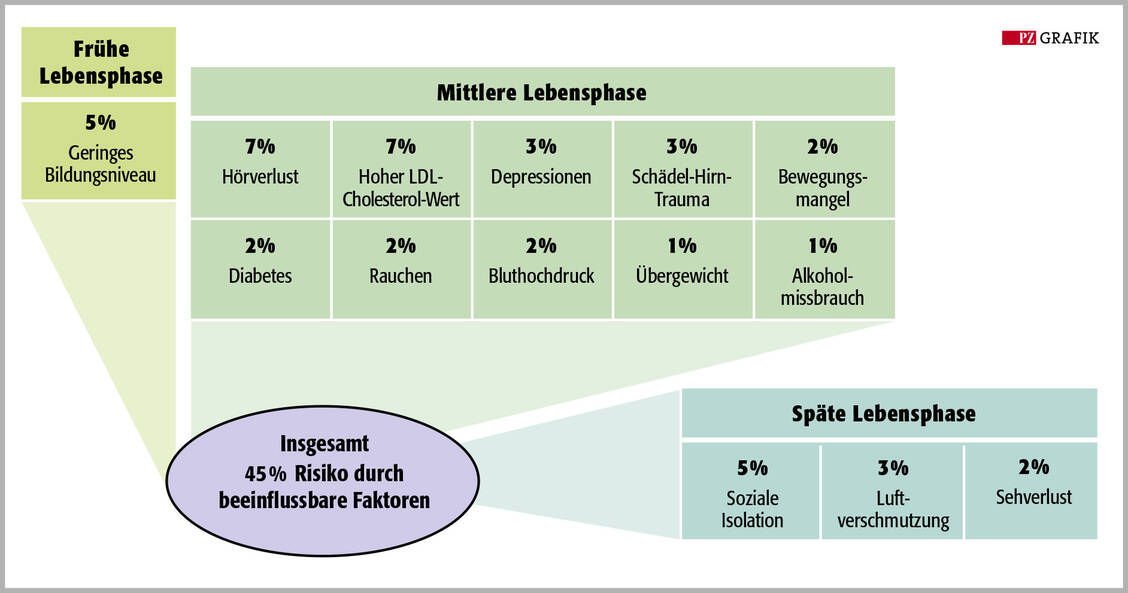
Abbildung 1: Risikofaktoren für die Entwicklung einer Demenz über den Lebensverlauf mit den kalkulierten Anteilen der Demenzfälle, die durch entsprechend gezielte Prävention verhindert werden könnten (modifiziert nach »Lancet«2024. DOI: 10.1016/S0140-6736(24)01296-0 / © PZ/Stephan Spitzer
Der geistige Abbau im Alter kann durch schwere und häufig wiederkehrende Infektionen begünstigt werden. Mögliche Ursachen sind anhaltende Entzündungen im Körper, Gefäßschäden, Delirien sowie die Aktivierung von Immunzellen im Gehirn. Mehrere Beobachtungsstudien zeigen, dass Impfungen, insbesondere gegen Herpes Zoster und Influenza, mit einer geringeren Häufigkeit von Demenzdiagnosen verbunden sind. Eine 2025 in der Fachzeitschrift »Age and Ageing« veröffentlichte Metaanalyse berichtete für die Influenza-Impfung eine relative Risikoreduktion von rund 13 Prozent (DOI: 10.1093/ageing/afaf331). Ein kausaler Zusammenhang zwischen Impfung und Demenzschutz lässt sich daraus allerdings nicht ableiten. Geimpfte und ungeimpfte Personen unterscheiden sich häufig auch in anderen Faktoren, etwa ihrem Gesundheitsverhalten oder der medizinischen Versorgung.
Interessant sind auch die Daten zur Herpes-Zoster-Impfung nach Einführung des rekombinanten, mit dem Adjuvans AS01 verstärkten Impfstoffs. Retrospektive Analysen zeigten, dass mit dem neuen Impfstoff ein geringeres Demenzrisiko beobachtet wurde als mit dem zuvor verwendeten Lebendimpfstoff. Diskutiert werden sowohl eine Verhinderung der Zoster-Erkrankung als auch spezielle immunologische Wirkungen von AS01. Das Adjuvans enthält die Wirkstoffe Monophosphoryl-Lipid A und QS-21 und induziert eine ausgeprägte angeborene und adaptive Immunantwort. Präklinische Studien deuten darauf hin, dass die dadurch angestoßenen Immunreaktionen möglicherweise auch Prozesse der Amyloid-Clearance beeinflussen können. Zudem wurde bei kognitiv gesunden älteren Menschen eine stärkere Aktivität der IL-12/IFN-γ-Achse, einem zentralen Signalweg des Immunsystems, mit einem günstigeren Verlauf der geistigen Leistungsfähigkeit in Verbindung gebracht. Ein direkter klinischer Nachweis einer durch AS01 vermittelten Demenzprävention steht jedoch noch aus.
| Mechanismus | Strategie (Wirkstoff) | Entwicklungsstand |
|---|---|---|
| therapeutische Ansätze gegen das glymphatische System | ||
| Verbesserung der AQP4-Lokalisation | Apigenin, Dystrophin, α-Synthrophin | Präklinik |
| Modulierung von AQP4 | Melatonin | Präklinik |
| therapeutische Ansätze gegen ApoE | ||
| erhöhte Expression von ApoEε2 | AAV-vermittelter Gentransfer (LX1001) | Phase I/II |
| ApoEε4-Spiegel senken | ApoE-Antikörper(HAE-4) | Präklinik |
| Veränderung der ApoE-Struktur | Strukturkorrektor (PH002) | Präklinik |
| Verstärkung der ApoEε4 Lipidierung | ABCA1-Agonist(CS-6253) | Phase I |
| Erhöhung des Cholesterol-Transports und Myelinisierung | Cholesterol-Biosynthese-Hemmer | |
| (Cyclodextrin) | Phase II | |
| sonstige therapeutische Ansätze | ||
| Hemmung des Abbaus von APP zu Aβ | Inhibitor der GSK-3 (Lithiumorotat) | Phase I/II |
| Stimulation der Autophagie | Sigma-Rezeptoragonist Blacarmesin | Phase IIb/III |
| Normalisierung des Laktat-Spiegels | IDO1-Inhibitor (PF06840003) | Präklinik |
| Hemmung des cGAS-STING-Signalwegs | NAD+-Vorläufer (Nicotinamid Ribosid) | Phase I, Phase II |
Einer der wichtigsten genetischen Risikofaktoren für eine Alzheimer-Demenz ist ein Polymorphismus im Gen des Apolipoproteins E (ApoE). Das Vorhandensein dieser Genvariante bedeutet jedoch nicht zwangsläufig, dass eine Demenz entsteht. Vom ApoE-Gen gibt es drei häufige Varianten: ε2, ε3 und ε4.
Menschen mit mindestens einem ε4-Allel haben ein höheres Risiko, an Alzheimer zu erkranken, und entwickeln die Erkrankung oft in einem früheren Lebensalter.
ApoEε4 wird wegen der frühen Manifestation und des beschleunigten Krankheitsverlaufs inzwischen als eigene Entität bei den Demenzerkrankungen klassifiziert. Es beeinflusst mehrere Prozesse, die für die Entstehung von Alzheimer bedeutsam sind (Abbildung 2). So fördert ApoEε4 die Aggregation von Amyloidbeta (Aβ), die Bildung von neurotoxischen Aβ-Oligomeren sowie deren Plaque-Ablagerungen im Hirnparenchym und die Entwicklung einer zerebralen Amyloidangiopathie. Zudem weisen Neuronen, die Apoε4 exprimieren, höhere Konzentrationen von phosphoryliertem Tau auf als solche mit ApoEε3.
Mithilfe von Biomarkern im Blut kann zwar die Pathologie einer Demenz identifiziert werden, die Prädiktion der Erkrankung auf dieser Grundlage ist aber beschränkt. / © Getty Images/Andrew Brookes
Darüber hinaus induziert ApoEε4 Entzündungsreaktionen im Gehirn, was die Aβ- und Tau-Pathologie sowie die Neurodegeneration beschleunigt. Zugleich fördert ApoEε4 den fortschreitenden Verlust und Funktionsausfall von Synapsen und vermindert damit die neuronale Plastizität.
Weiterhin beeinträchtigt ApoEε4 die Signalübertragung zwischen den Nervenzellen, indem es die Expression von LDL-Rezeptoren und Glutamatrezeptoren (NMDA, AMPA) reduziert und diese in intrazellulären endosomalen Kompartimenten zurückgehalten werden. Ferner versorgt ApoEε4 die Neuronen weniger effizient mit Lipiden als die Allele ε2 und ε3. Dieser Effekt wird durch das Vorhandensein von Aβ verstärkt.
Des Weiteren fördert ApoEε4 die altersbedingte, verminderte Metabolisierung von Glucose und Insulinsignalisierung im Gehirn. Dadurch steigt das Risiko für Stoffwechselstörungen wie Insulinresistenz und Diabetes mellitus. Ein zerebraler Hypometabolismus von Glucose gilt als früher Biomarker für eine Alzheimer-Demenz und kann bereits Jahre vor den ersten Symptomen nachweisbar sein.
Nicht zuletzt wird ApoEε4 mit einer Erhöhung der intrazellulären Calciumkonzentration assoziiert. Dies führt zu oxidativem Stress, beeinträchtigt die Funktion der Mitochondrien und kann letztlich den Zelltod fördern.
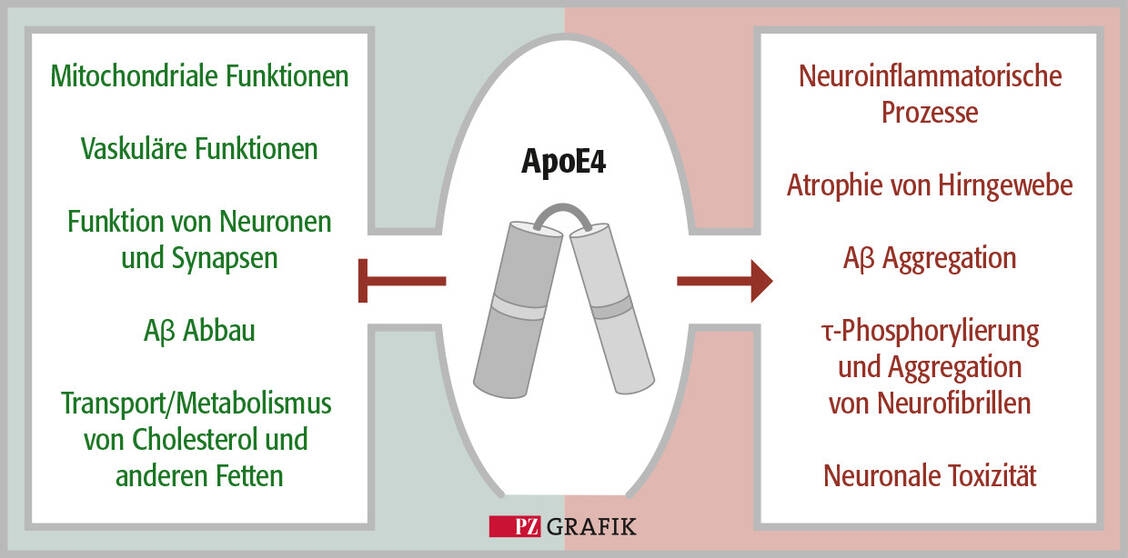
Abbildung 2: ApoE4-bedingte Mechanismen erhöhen das Risiko für die Alzheimer-Demenz. / © PZ/Stephan Spitzer
In der Forschung werden verschiedene therapeutische Ansätze untersucht, die durch Modulation von ApoE präventiv bei der Alzheimer-Demenz eingesetzt werden könnten. Vielversprechend ist eine Gentherapie, mit der die Expression schützender ApoE-Isoformen wie ApoEε2 erhöht werden soll. Im Tiermodell reduzierte ein Adeno-assoziierter Virus (AAV) mit genetischer Information von ApoEε2 die Aggregation von Aβ sowie dessen Plaqueablagerungen. Ein entsprechender Wirkstoffkandidat (LX1001) wurde bereits in Phase-I- und Phase-II-Studien untersucht; derzeit läuft eine Langzeitbeobachtung zur Sicherheit.
Ein weiterer Ansatz sind ApoE-Antikörper (HAE). In Tiermodellen reduzierten HAE-4-Antikörper die Ablagerungen von Aβ-Plaques, indem sie die Mikroglia aktivierten. In hohen Dosen reduzierte sich auch das unlösliche Aβ im zerebralen Cortex. Klinische Studien beim Menschen stehen noch aus.
Ebenfalls erforscht werden sogenannte Strukturkorrektoren. Diese kleinen ZNS-gängigen Moleküle verändern die räumliche Struktur von ApoEε4 so, dass sie den günstigeren Isoformen ε2 und ε3 ähnelt. Ein entsprechender Wirkstoffkandidat befindet sich mit PH002 in präklinischen Studien. Er erhöht die Dichte GABAerger Neuronen und senkt die Konzentration von Aβ und phosphoryliertem Tau.
Ein weiterer Ansatz zielt darauf ab, die Lipidbindung von ApoEε4 zu verbessern. Im Tiermodell gelang dies mit dem ABCA1-Agonisten CS-6253, infolgedessen es zu einer Reduktion der ApoEε4-vermittelten Aβ-Akkumulation und Tau-Hyperphosphorylierung in den hippocampalen Neuronen kam. Zudem fördert der Agonist den Abbau von Aβ im Gehirn. CS-6253 befindet sich derzeit in frühen Phase-I-Studien.
Erforscht wird auch, ob sich die durch ApoEε4 verursachten Störungen des Cholesteroltransports im Gehirn ausgleichen lassen. Cyclodextrin, das den Cholesterol-Abtransport unterstützt, reduzierte in präklinischen Studien Cholesterol-Ablagerungen in Oligodendrozyten und förderte in vitro und in vivo die Myelinisierung. Im Tiermodell verbesserten sich Lern- und Gedächtnisleistungen. Zuletzt wurde mit Cyclodextrin (500 bis 1000 mg/Tag über vier Wochen) eine Phase-II-Studie an Demenzpatienten durchgeführt. Die Ergebnisse stehen noch aus.
Seit seiner Entdeckung im Jahr 2012 wird das glymphatische System mit der Pathophysiologie von Morbus Alzheimer und anderen neurodegenerativen Erkrankungen in Verbindung gebracht. Es spielt eine zentrale Rolle beim Austausch von Flüssigkeiten und gelösten Stoffen zwischen Gehirngewebe und Blutgefäßen. Auf diese Weise trägt es dazu bei, Stoffwechselprodukte und potenziell schädliche Ablagerungen aus dem Gehirn zu entfernen.
Für das Funktionieren dieses Reinigungssystems sind sogenannte Aquaporin-4-Wasserkanäle entscheidend. Diese befinden sich auf den Fortsätzen der Astrozyten, einer wichtigen Gruppe von Gliazellen im Gehirn. Ist deren Polarisierung gestört, arbeitet das glymphatische System weniger effizient und Proteine wie Aβ und Tau-Protein können im Gehirn akkumulieren.
Pharmakologische Ansätze, die auf eine Stabilisierung der Polarisation der Aquaporin-4-Kanäle abzielen, befinden sich bislang überwiegend in der präklinischen Entwicklung. In Tiermodellen konnten beispielsweise das Flavonoid Apigenin und das Hormon Melatonin den glymphatischen Transport beeinflussen. Auch eine Stabilisierung des Dystrophin-α-Syntrophin-Komplexes, der ebenfalls an der Funktion des glymphatischen Systems beteiligt ist, wird erforscht.
Im Fokus der Präventionsstrategien steht auch eine fehlgesteuerte zelluläre Entsorgung (Autophagie), infolgedessen es zur pathologischen Anreicherung von Aβ und Tau-Protein im Gehirn kommt. Eine Stimulation der Autophagie könnte zum Beispiel über die Aktivierung von Sigma-1-Rezeptoren erfolgen.
Mit Blarcamesin stand 2025 ein erster Agonist am Sigma-Rezeptor vor der Zulassung. In der Phase-IIb/III-Studie ANAVEX2-73-AD-004 zeigten sich im primären Endpunkt bei den mit Blarcamesin-behandelten Patienten kognitive Verbesserungen gegenüber Placebo. Zudem gab es Hinweise darauf, dass sich die Amyloid-Ablagerungen im Gehirn verringerten. Zu den häufigsten Nebenwirkungen gehörten Schwindel, Verwirrtheit, Gleichgewichtsstörungen und Müdigkeit. Im Unterschied zu den Antikörpern Lecanemab und Donanemab war keine regelmäßige MRT-Überwachung notwendig.
Trotz dieser vielversprechenden Ergebnisse kam die Europäische Arzneimittelagentur (EMA) zu dem Schluss, dass die bisherigen Daten die Wirksamkeit und Sicherheit von Blarcamesin nicht ausreichend belegen. Der Zulassungsantrag wurde daraufhin zurückgezogen. Dennoch machen die Ergebnisse Hoffnung, da die Förderung der Autophagie einen neuen Ansatz zur frühen Behandlung der AlzheimerErkrankung darstellen könnte und bisher keine schwerwiegenden Nebenwirkungen beobachtet wurden.
| ApoE-Allele | Relative Risikoerhöhung für die Alzheimer-Krankheit |
|---|---|
| ApoEε3 homozygot (ApoE3) | 1 (Referenzwert) |
| ApoEε2ε3 heterozygot | circa 0,5 |
| ApoEε3ε4 heterozygot | 2 bis 3 |
| ApoEε4 homozygot (ApoE4) | 9 bis 12 |
Demenzerkrankungen werden in der modernen Pathologie zunehmend als metabolische Störungen des Gehirns verstanden. Gegenstand aktueller Forschung sind die Wiederherstellung des zerebralen Glucosestoffwechsels (Laktat) und eine bessere Verfügbarkeit des essenziellen Cofaktors NAD+.
Ein möglicher therapeutischer Ansatz, den Glucosestoffwechsel zu normalisieren, ist die Hemmung des Enzyms Indolamin-2,3-Dioxygenase 1 (IDO1). IDO1 wird unter anderem in Astrozyten exprimiert, die als Hauptspeicher von Glykogen dienen. Dort wird es bei Bedarf zu Laktat abgebaut und anschließend an die Neuronen weitergegeben, um dort die mitochondriale Atmung sowie die synaptische Aktivität zu gewährleisten.
IDO1 katalysiert den Abbau der Aminosäure Tryptophan zu Kynurenin (KYN). KYN aktiviert den Aryl-Hydrocarbon-Rezeptor (AhR), wodurch die Glykolyse gehemmt wird. Infolgedessen produzieren die Astrozyten weniger Laktat und stellen den Neuronen weniger Energie zur Verfügung, was letztlich zu kognitiven Defiziten beitragen kann. Zudem erhöhen Aβ und Tau die Aktivität von IDO1, wodurch die KYN-abhängigen Effekte und somit der Energiemangel der Neuronen verstärkt werden.
Der ursprünglich in der Onkologie entwickelte IDO1-Inhibitor PF06840003 (PF068) reduziert die Expression des Enzyms, normalisiert den Glucosestoffwechsel und fördert den Transport von Laktat zu den Neuronen. In Tierstudien führte die Hemmung von IDO1 zu einer Verbesserung der Gedächtnisleistung sowie zu einer signifikanten Verringerung der Tau-Phosphorylierung. Auch in humanen Astrozyten von Patienten mit spät beginnender Alzheimer-Krankheit konnte eine Normalisierung des Glucosestoffwechsels und der Laktatproduktion beobachtet werden. Bislang liegen jedoch keine klinischen Studien mit PF068 beim Menschen vor.
Ein weiterer Ansatz zielt darauf ab, die Konzentration von Nicotinamidadenindinukleotid (NAD⁺) zu erhöhen. Das Coenzym ist an zahlreichen Zellprozessen beteiligt. Dazu gehören der Energiestoffwechsel, die DNA-Reparatur, die Beseitigung geschädigter Mitochondrien (Mitophagie) sowie die zelluläre Antwort auf Stress. Mit zunehmendem Alter und bei neurodegenerativen Erkrankungen sinkt jedoch häufig die Verfügbarkeit von NAD⁺.
In präklinischen Alzheimer-Modellen erhöhte die Gabe von Nicotinamid-Ribosid, einer Vorstufe von NAD⁺, die NAD⁺-Konzentration in den Zellen. Gleichzeitig verbesserte sich die Entsorgung geschädigter Mitochondrien, während weniger mitochondriale DNA freigesetzt wurde. Dadurch wurde unter anderem die Aktivierung des entzündungsfördernden cGAS-STINGSignalwegs abgeschwächt.
Derzeit untersuchen mehrere klinische Studien vor allem die Verträglichkeit von Nicotinamid-Ribosid sowie dessen Einfluss auf biologische Zielparameter. In der abgeschlossenen, randomisierten N-DOSE-AD-Studie erhielten 80 Patienten mit Alzheimer über zwölf Wochen entweder Placebo, täglich 1000 mg Nicotinamid-Ribosid oder eine schrittweise Dosiserhöhung auf bis zu 3000 mg pro Tag. Ziel war es, mithilfe von Magnetresonanzspektroskopie, Liquormetabolomik und FDG-PET eine biologisch wirksame Dosierung zu bestimmen. Ergebnisse wurden bislang noch nicht veröffentlicht.
Eine weitere Studie (NCT04430517) untersucht die Wirkung von täglich 1000 mg Nicotinamid-Ribosid über zwölf Wochen bei Personen mit leichter kognitiver Beeinträchtigung oder milder Alzheimer-Demenz. Dabei werden Veränderungen des Hirnenergiestoffwechsels, des oxidativen Stresses und der kognitiven Leistungsfähigkeit erfasst. Ergebnisse liegen bisher nicht vor.
Belegt ist damit, dass Nicotinamid-Ribosid in klinischen Studien eingesetzt werden kann und die NAD⁺-Spiegel im Körper beeinflusst. Ob sich daraus ein klinisch relevanter Nutzen für die geistige Leistungsfähigkeit oder den Krankheitsverlauf ergibt, bleibt offen.
Schon länger wird diskutiert, ob ein Zusammenhang zwischen einer Lithiumexposition und einem Demenzrisiko besteht. Das Alkalimetall greift in verschiedene Prozesse ein, die bei neurodegenerativen Erkrankungen eine Rolle spielen. So hemmt es unter anderem das Enzym Glykogensynthase-Kinase 3, das an der Tau-Phosphorylierung beteiligt ist. Zudem kann Lithium neuroinflammatorische Reaktionen, synaptische Plastizität, Autophagie und die Expression des Wachstumsfaktors BDNF modulieren.
Neue Aufmerksamkeit erhielt das Thema durch eine 2025 in »Nature« veröffentlichte Studie (DOI: 10.1038/s41586-025-09335-x). Darin wurden bei Menschen mit leichter kognitiver Beeinträchtigung und Alzheimer-Erkrankung niedrigere Lithiumkonzentrationen im Gehirn festgestellt. In Tierexperimenten führte ein Lithiummangel zu einer verstärkten Amyloid- und Tau-Pathologie. Dieser Effekt war unter Lithiumorotat geringer ausgeprägt als unter Lithiumcarbonat.
Ein Mangel an Lithium im Gehirn könnte möglicherweise eine Rolle bei der Entstehung von Alzheimer spielen. Eine erste Studie ist angelaufen. / © Getty Images/Just_Super
Ob Lithiumorotat für Menschen mit früher Alzheimer-Erkrankung geeignet sein könnte, soll nun die 2026 registrierte Studie LiO-AD untersuchen. Geplant ist eine neunwöchige Behandlung mit Lithiumorotat in Dosierungen von 240 bis 720 mg täglich, was 10 bis 30 mg elementarem Lithium entspricht, oder mit einem Placebo. Im Mittelpunkt stehen zunächst Fragen der Machbarkeit, Sicherheit und Verträglichkeit. Außerdem soll untersucht werden, ob Lithium nach der Einnahme tatsächlich das Gehirn beziehungsweise den Liquor erreicht. Die kurze Studie ist nicht darauf ausgelegt, eine Demenzprävention oder klinische Wirksamkeit zu belegen.
Künstliche Intelligenz stellt im engeren Sinne keine Präventionsmaßnahme dar, könnte jedoch dazu beitragen, gefährdete Personen frühzeitig zu identifizieren und präventive Interventionen gezielter einzusetzen. Machine- und Deep-Learning-Modelle ermöglichen die integrierte Auswertung von Bildgebungsdaten, Blut- und Liquorbiomarkern, genetischen Informationen, elektronischen Gesundheitsdaten sowie Lebensstilparametern. Auf diese Weise ließen sich potenziell komplexe Muster erkennen, die bei der isolierten Betrachtung einzelner diagnostischer Parameter unentdeckt blieben.
Soziale Kontakte können vor Demenzerkrankungen schützen. / © Getty Images/Highwaystarz-Photography
Bislang ist die klinische Anwendbarkeit dieser Verfahren jedoch eingeschränkt. Viele Modelle basieren auf kleinen oder wenig repräsentativen Datensätzen, wurden nicht extern validiert und sind nur eingeschränkt reproduzierbar. Hinzu kommen mangelnde Transparenz, uneinheitliche Endpunkte sowie das Risiko systematischer Verzerrungen. Für einen routinemäßigen klinischen Einsatz sind daher prospektive Validierungsstudien, nachvollziehbare und erklärbare Modelle, standardisierte Qualitätskriterien sowie der Nachweis erforderlich, dass KI-gestützte Entscheidungen tatsächlich zu einem verbesserten Patientennutzen führen.
Die wirksamste derzeit verfügbare Strategie zur Demenzprävention bleibt die konsequente Kontrolle modifizierbarer vaskulärer, metabolischer, sensorischer und psychosozialer Risikofaktoren über die gesamte Lebensspanne hinweg. Darüber hinaus können Impfungen gemäß den geltenden Empfehlungen schwere Infektionserkrankungen verhindern und mit einem verminderten Demenzrisiko assoziiert sein.
Neue biologische Ansätze erweitern das Spektrum potenzieller Frühinterventionen. Der ApoEε2-Gentransfer wird bereits in klinischen Studien bei einer kleinen Gruppe genetisch besonders gefährdeter Personen untersucht. Nicotinamid-Ribosid hat erste klinische Studien zur Dosisfindung und Biomarkeranalyse erreicht, während Lithiumorotat bislang primär hinsichtlich Sicherheit und Zielerreichung geprüft wird. Interventionen, die auf das glymphatische System abzielen, ebenso wie ApoE-Strukturkorrektoren und IDO1-Inhibitoren, befinden sich überwiegend noch in der präklinischen Entwicklungsphase.
KI könnte zukünftig bei der Früherkennung von Demenzerkrankungen unterstützen. / © Shutterstock/mayam_studio
Ob diese Ansätze tatsächlich das Auftreten einer Demenz verhindern oder den klinischen Verlauf relevant verzögern können, müssen größere randomisierte Studien mit ausreichend langer Behandlungs- und Nachbeobachtungsdauer belegen. Entscheidend wird sein, Personen mit erhöhtem Risiko frühzeitig zu identifizieren und präventive Interventionen gezielt an genetische, metabolische und immunologische Krankheitsmechanismen anzupassen. Prävention entwickelt sich damit zunehmend von allgemeinen Lebensstilempfehlungen hin zu einer Biomarkerbasierten und potenziell personalisierten Frühintervention.
Carsten Culmsee studierte Pharmazie in Marburg und wurde dort 1997 am Institut für Pharmakologie und Toxikologie promoviert. Nach einem Postdoc-Aufenthalt am Sanders Brown Research Center on Aging an der University of Kentucky, Lexington, USA, einer Tätigkeit als Dozent an der Universität Marburg und am Zentrum für Arzneimittelforschung der Universität München kehrte er 2007 als Professor für Klinische Pharmazie an die Universität Marburg zurück. Zudem ist er Prodekan des Fachbereichs Pharmazie.
Jana Fedjaev studierte Pharmazie an der Universität Münster. Nach einem Forschungsaufenthalt an der University of British Columbia in Vancouver, Kanada, begann sie 2024 ihre Promotion in der Arbeitsgruppe von Prof. Culmsee am Institut für Pharmakologie und Klinische Pharmazie der Universität Marburg. Im Rahmen ihres Promotionsprojektes beschäftigt sie sich mit der Erforschung pharmakologischer Strategien zur Neuroprotektion.
Antonia Hoffmann studiert seit 2022 Pharmazie an der Philipps-Universität in Marburg. Im Wahlpflichtfach »Klinische Pharmazie« erstellte sie ein Essay zum Thema »Aktuelle Entwicklungen zu Präventions- und Behandlungsstrategien bei Demenzerkrankungen«.