 |  | Daniela Huttner |
 |
08.10.2026 09:00 Uhr |
Bei Norwegens Königin Mette-Marit wurde 2018 Lungenfibrose diagnostiziert. Im Juni 2026 hat sie eine Spenderlunge erhalten. / © Imago Images/PPE
Als Norwegens Königin Mette-Marit im Juni dieses Jahres eine Spenderlunge erhielt, rückte die idiopathische Lungenfibrose in den Fokus der Öffentlichkeit. Die seltene, chronisch fortschreitende Lungenerkrankung wird aufgrund ihrer zunächst unspezifischen Symptome oft erst spät erkannt und kann die Betroffenen stark beeinträchtigen.
Die idiopathische Lungenfibrose gehört zu den interstitiellen Lungenerkrankungen (interstitial lung diseases, ILD). Diese sind durch fortschreitende Entzündung und Vernarbung (Fibrosierung) des Lungengewebes gekennzeichnet. Das Interstitium bezeichnet dabei das bindegewebige Gerüst der Lunge, das die Lungenbläschen, Blutgefäße und kleinen Atemwege umgibt und miteinander verbindet. Es erfüllt eine zentrale Funktion für die strukturelle Stabilität der Lunge und den Gasaustausch. Inzwischen ist jedoch belegt, dass die krankheitsbedingten Veränderungen bei ILD auch andere pulmonale Strukturen betreffen können, weshalb zunehmend der umfassendere Begriff diffuse Lungenparenchymerkrankungen (DPLD) verwendet wird.
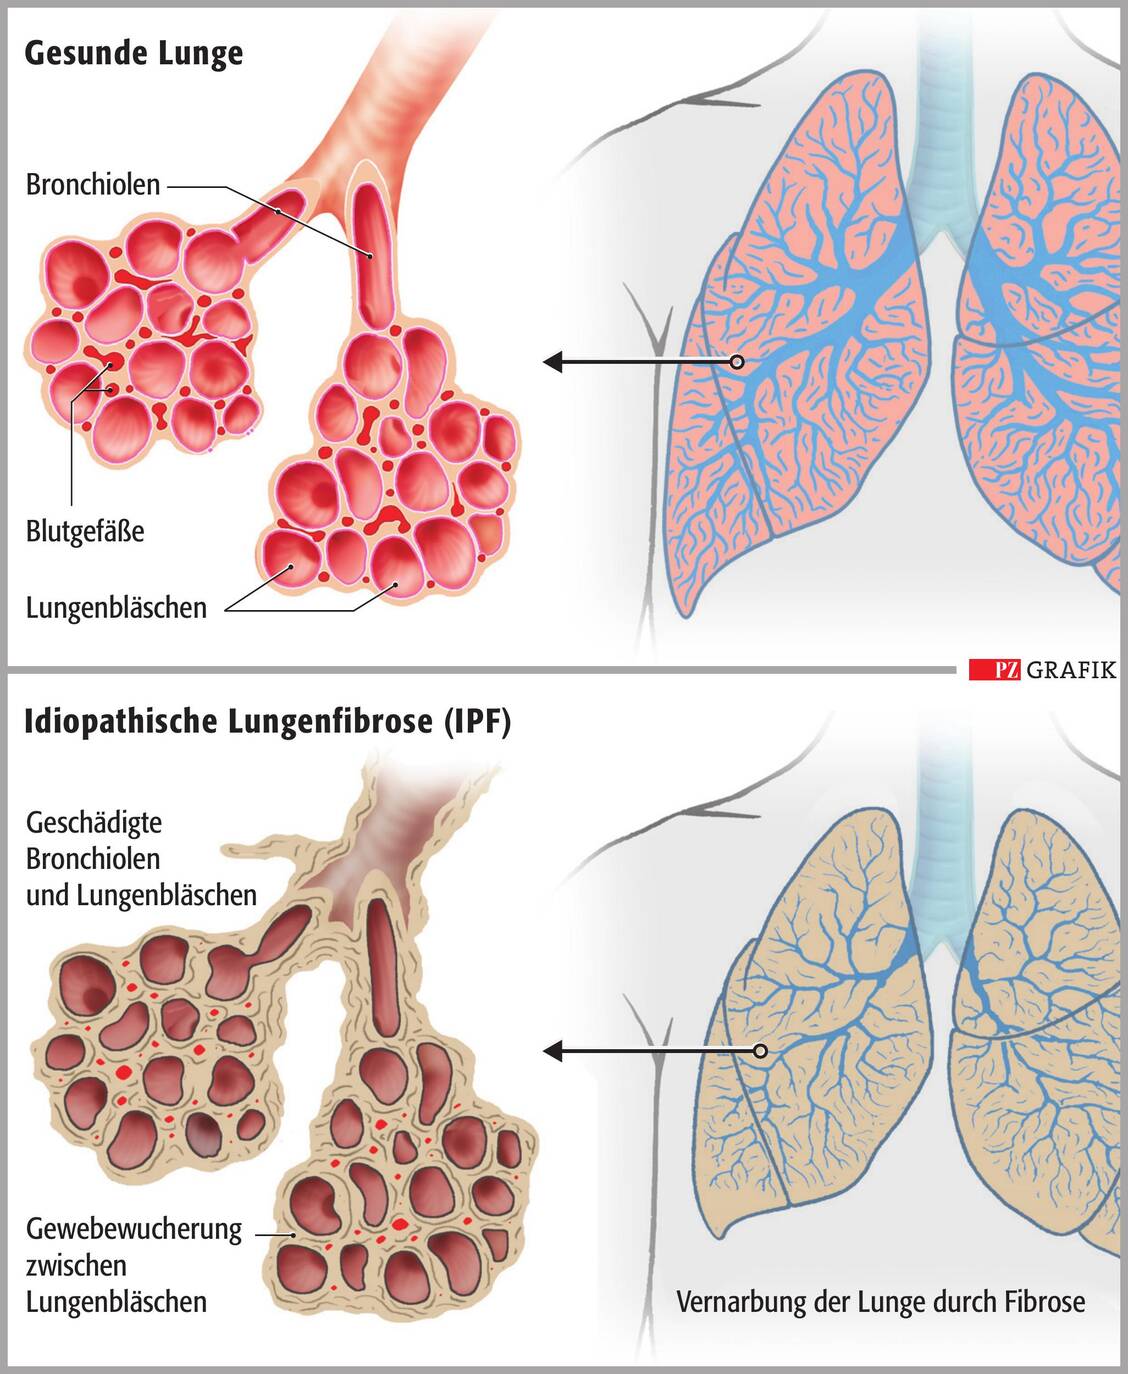
Abbildung 1: Gesunde versus IPF-geschädigte Lunge / © PZ/Stephan Spitzer
ILD werden nach klinischen, radiologischen und pathogenen Merkmalen klassifiziert und primär nach ihrer Ursache in idiopathische und sekundäre Formen eingeteilt. Die Zuordnung ist für Therapie und Prognose entscheidend. Eine der häufigsten Formen der ILD stellt die idiopathische Lungenfibrose (idiopathic pulmonary fibrosis, IPF) dar, eine chronisch progredient verlaufende interstitielle Pneumonie unbekannter Ursache. Aktuelle Registerdaten zeigen, dass sie je nach untersuchter Population etwa ein Viertel bis ein Drittel aller ILD-Diagnosen ausmacht. Sie verläuft häufig tödlich und tritt in der Regel bei Personen über 50 Jahren auf.
Obwohl die Häufigkeit der IPF in den letzten Jahren zugenommen hat, zählt sie mit einer geschätzten globalen Prävalenz von 3 bis 60 Erkrankungen pro 100.000 Personen immer noch zu den seltenen Erkrankungen. In einer Untersuchung einer zufällig ausgewählten US-amerikanischen Population von Über-65-Jährigen wurde jedoch eine Prävalenz von 494 pro 100.000 festgestellt.
Die Risikofaktoren der IPF sind multifaktoriell. Etwa 70 bis 80 Prozent aller Patienten sind Raucher oder Ex-Raucher. Auch die berufliche Exposition mit beispielsweise Holz- oder Metallstäuben wird mit IPF in Verbindung gebracht.
Patientenindividuelle Risikofaktoren umfassen höheres Alter, männliches Geschlecht, genetische Prädispositionen und bestimmte Komorbiditäten. Zu den genetischen Risikofaktoren zählen Varianten für Gene, die unter anderem für Surfactant-Proteine, gelformendes Mucin (MUC5B) und Proteine zur Erhaltung der Telomere codieren.
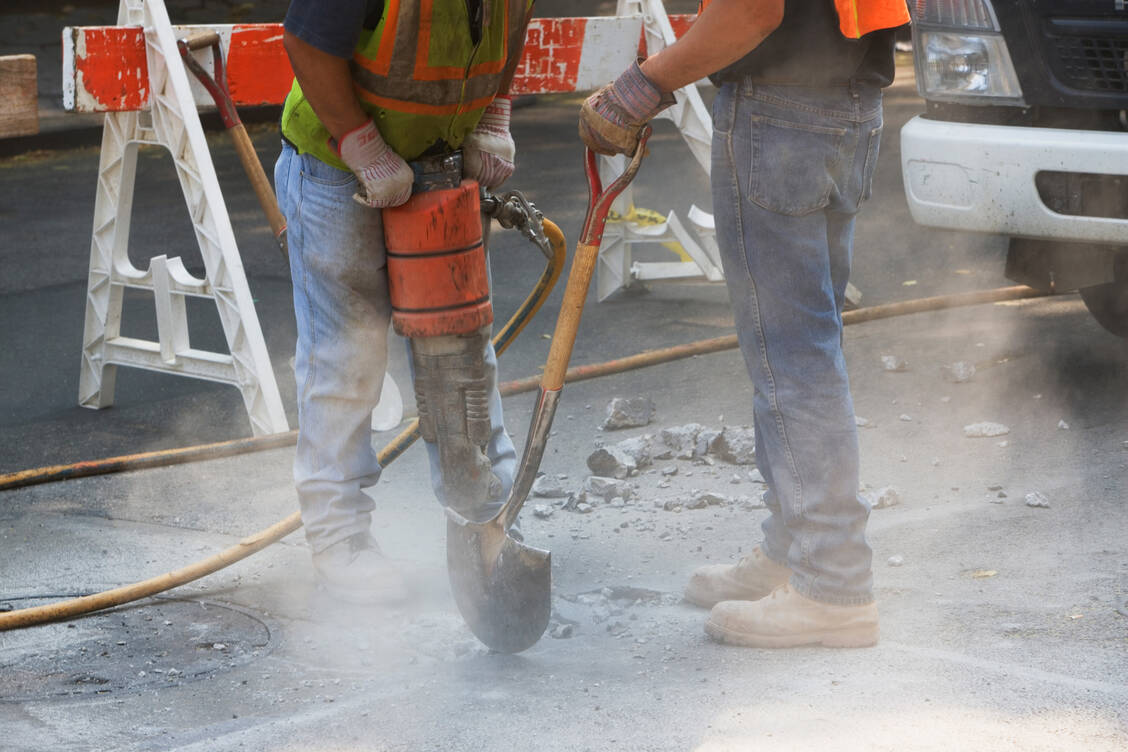
Wer beruflich vielen Stäuben ausgesetzt ist, hat ein höheres Risiko, eine Lungenfibrose zu entwickeln. / © Getty Images/fotog
Auch bestimmte Begleiterkrankungen können eine IPF begünstigen, darunter:
Die ersten Symptome sind unspezifisch und werden häufig nicht erkannt oder als natürliche Leistungseinbußen im Alter fehlinterpretiert. Die Diagnose erfolgt daher bei vielen Patienten erst bis zu einem Jahr und mehr nach Symptombeginn.
Das führende Symptom ist Luftnot, die zunächst nur leicht und bei stärkeren Belastungen auftritt, im Verlauf aber immer weiter zunimmt bis hin zu Atemnot bei geringsten Aktivitäten und in Ruhe. Ein häufiges Begleitsymptom ist trockner, unproduktiver Husten. Allgemeinsymptome wie Gewichtsverlust oder Müdigkeit treten selten auf.
Die chronische Hypoxie kann zu einer Blaufärbung der Lippen und Finger, Trommelschlegelfingern (bauchige Verdickung der Finger- und Zehenendglieder) und Uhrglasnägeln (stark gewölbte, rundliche Fingernägel) führen.
Im Verlauf können Folge- und Begleiterkrankungen auftreten, darunter:
Schätzungen zufolge entwickeln etwa 10 Prozent der IPF-Patienten ein Lungenkarzinom. Weiterhin besteht eine erhöhte Anfälligkeit für pulmonale Infektionen, die eine akute Exazerbation der IPF auslösen können und mit einer ungünstigen Prognose verbunden sind.
Prognose und Krankheitsverlauf sind sehr variabel. Im Durchschnitt leben Betroffene nach der Diagnose noch etwa zwei bis fünf Jahre. Eine hohe Symptomlast, Exazerbationen, Komorbiditäten, männliches Geschlecht und höheres Alter verschlechtern die Prognose. Es gibt jedoch auch Langzeitüberlebende. In einer Kohortenstudie waren 20 bis 25 Prozent der Patienten nach über zehn Jahren noch am Leben.
Bei der Interpretation von epidemiologischen Daten zur IPF ist zu bedenken, dass viele Studien vor der Einführung von antifibrotischen Therapien durchgeführt wurden. Da diese Therapien das Fortschreiten der Erkrankung verlangsamen und mit einer verbesserten Überlebenswahrscheinlichkeit assoziiert sind, geben ältere Untersuchungen die aktuelle Prognose nur eingeschränkt wieder. In einer Registerstudie zum Langzeitüberleben von IPF-Patienten konnte eine antifibrotische Therapie die Mortalität um 33 Prozent senken.
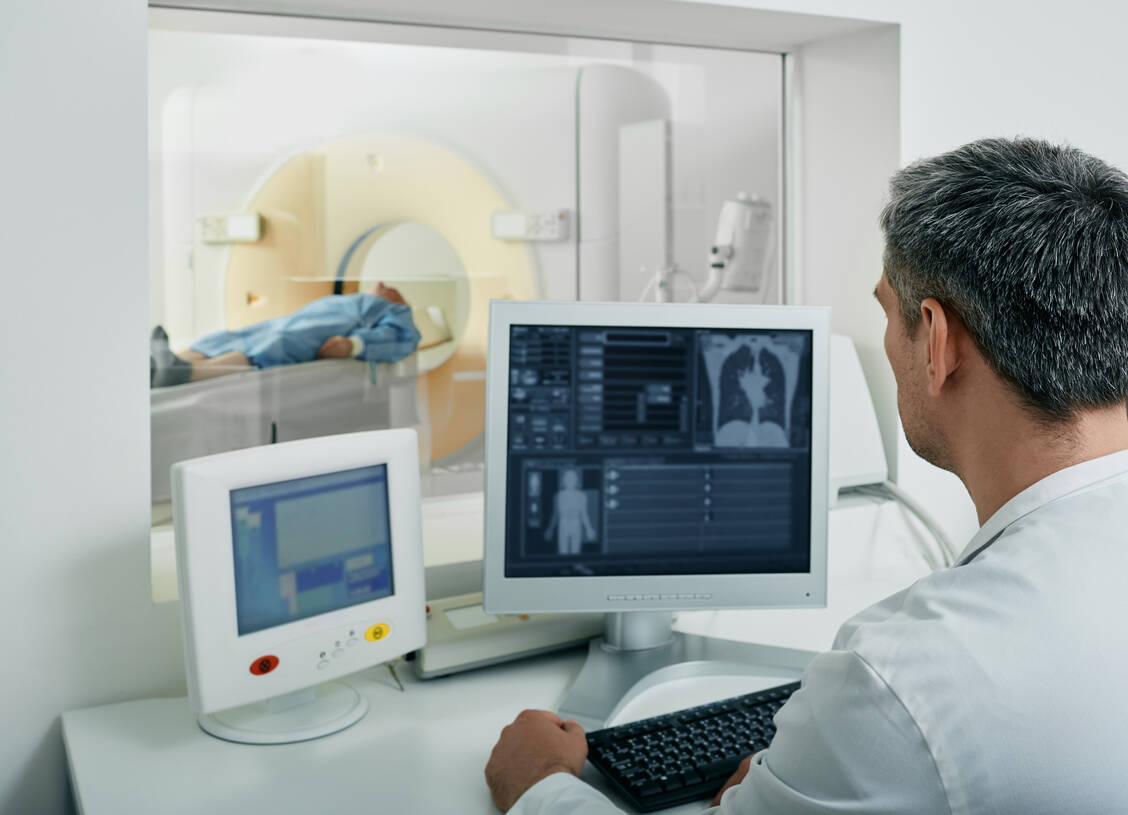
Mittels hochauflösender Computertomografie lassen sich charakteristische Veränderungen der Lungenstrukturen am besten erkennen. / © Getty Images/peakSTOCK
Zu den charakteristischen klinischen Frühzeichen zählt ein beidseitiges inspiratorisches Knisterrasseln (»Velcro-Rasseln«), das bei der Auskultation, dem Abhören der Lunge, nachweisbar ist.
Für die IPF existiert kein spezifischer Laborparameter. Jedoch können andere Ursachen einer ILD, beispielsweise eine rheumatische Erkrankung oder Autoimmunerkrankung, über Blutuntersuchungen ausgeschlossen werden.
Zur Diagnostik wird eine umfassende Lungenfunktionsuntersuchung durchgeführt, inklusive Spirometrie, Bestimmung der Lungenvolumina und Messung der Diffusionskapazität für Kohlenmonoxid (DLCO). Typisch sind eine restriktive Lungenfunktionseinschränkung mit verminderter forcierter Vitalkapazität (FVC) und häufig eine reduzierte DLCO. Im 6-Minuten-Gehtest erreichen Patienten mit IPF typischerweise kürzere Gehstrecken.
Die Ursache einer IPF ist per Definition nicht bekannt. Zum Pathomechanismus tragen möglicherweise eine gestörte Fibroblastenaktivierung mit Ablagerung extrazellulärer Matrix, eine gestörte DNA-Reparatur sowie eine gestörte Faltung und Prozessierung von Surfactant-Proteinen bei.
Als mögliche Auslöser diskutiert werden eine zum Zeitpunkt des Symptombeginns bereits abgeklungene Entzündung oder eine fehlgeleitete Reaktion von Epithelzellen und Fibroblasten auf eine unspezifische Gewebeschädigung. Letztere kann auch ohne, dass eine Entzündung vorliegt, zu einer Fibrosierung führen. Wiederholte Mikroverletzungen des Alveolarepithels aktivieren Epithelzellen und Fibroblasten, was eine verstärkte Kollagensynthese und letztlich einen irreversiblen fibrotischen Umbau des Lungengewebes zur Folge hat (Abbildung 1). Neben einem Verlust an funktionsfähigem Alveolarepithel kommt es zu einer Verdickung und Versteifung der Lunge, die den Gasaustausch noch weiter erschwert.
Bildgebende Verfahren beinhalten ein Thoraxröntgen sowie eine hochauflösende Computertomografie (HRCT) des Thorax. Während eine Röntgenuntersuchung nur wenig spezifische Hinweise auf eine IPF liefern kann, lassen sich in einem HRCT charakteristische Veränderungen in der Lungenstruktur erkennen. Weitere Verfahren zur Sicherung der Diagnose einer IPF sind unter anderem eine Lungenbiopsie und eine bronchioalveoläre Lavage.
Vor Einleitung einer Therapie ist eine diagnostische Abklärung unter Ausschluss anderer ILD erforderlich. Weiterhin müssen die Krankheitsschwere und individuelle Prognose ermittelt werden, um einen maßgeschneiderten Therapieplan zu erstellen.
Aktuell gibt es keine kurativen Therapieoptionen, da die entstandene Vernarbung des Lungengewebes nicht reversibel ist. Aktuelle Therapien setzen auf eine verminderte Progression der Erkrankung, eine Verlängerung der Lebenszeit, eine Verminderung von Exazerbationen sowie auf eine Kontrolle der bestehenden Symptome. Aktuell sind in der EU die antifibrotischen Wirkstoffe Nerandomilast, Nintedanib und Pirfenidon zugelassen.
Die Autoren der S2k-Leitlinie »Pharmakotherapie der idiopathischen Lungenfibrose (ein Update) und anderer progredienter pulmonaler Fibrosen« (AMWF-Registernummer: 020-025) empfehlen, dass alle Patienten mit IPF »mit einem der aktuell zugelassenen Antifibrotika« behandelt werden sollen. Da die Leitlinie aus dem Jahr 2022 stammt, enthält sie noch keine Empfehlungen für Nerandomilast.
Vergleichsstudien zwischen den antifibrotischen Wirkstoffen fehlen. Daher sollte die Auswahl anhand von Faktoren wie Nebenwirkungsprofil, Komorbiditäten, Komedikation, Lebensstil und persönlicher Präferenz des Patienten getroffen werden. Eine Kombinationstherapie wird außerhalb klinisch kontrollierter Studien aktuell nicht empfohlen. Ein Therapiewechsel sollte bei nicht beherrschbaren Nebenwirkungen oder Progression trotz mehrmonatiger antifibrotischer Therapie in Betracht gezogen werden.
Der jüngste antifibrotische Vertreter ist der orale, selektive Phosphodiesterase-4B(PDE4B)-Inhibitor Nerandomilast. Er erhielt im Juli die EU-Zulassung.
Durch die Hemmung der PDE4 wird der Abbau von zyklischem Adenosinmonophosphat unterbunden, was zu antifibrotischen und immunmodulatorischen Effekten führt. Klinisch zeigt sich ein reduzierter Abfall der FVC.
Die Dosierung sollte an eine antifibrotische Komedikation und die individuelle Verträglichkeit angepasst werden. Die empfohlene Dosis beträgt 18 mg zweimal täglich. Wird sie aufgrund von Nebenwirkungen nicht vertragen, kann eine Reduktion auf 9 mg zweimal täglich erforderlich sein. Bei Kombination mit dem antifibrotischen Wirkstoff Pirfenidon wird keine Dosisreduktion empfohlen. Nerandomilast kann unabhängig von den Mahlzeiten eingenommen werden.
Untersuchungen zeigen eine relativ gute Verträglichkeit. Die häufigste Nebenwirkung ist Durchfall, der vor allem unter Kombination mit dem Tyrosinkinase-Inhibitor Nintedanib zu Therapieabbrüchen führen kann.
Bei Patienten mit eingeschränkter Nieren- oder Leberfunktion wurden keine relevanten Unterschiede der Pharmakokinetik beobachtet. Die Anwendung bei terminaler Niereninsuffizienz oder schwerer Leberfunktionsstörung wurde jedoch bisher nicht in Studien untersucht.
Nerandomilast wird über CYP3A4 metabolisiert. Bei gleichzeitiger Einnahme von starken CYP3A4-Inhibitoren wird eine Dosisreduktion auf 9 mg zweimal täglich empfohlen. Bei schwachen bis mäßigen CYP3A4-Inhibitoren ist keine Dosisanpassung erforderlich. Eine gleichzeitige Anwendung von moderaten und starken CYP3A4-Induktoren wird aufgrund einer potenziell verminderten Wirksamkeit nicht empfohlen.
Eine weitere Therapieoption ist Nintedanib. Der orale Multityrosinkinase-Inhibitor hemmt insbesondere die Signaltransduktion der drei Wachstumsfaktoren Vascular Endothelial Growth Factor (VEGF), Fibroblast Growth Factor (FGF) und Platelet-Derived Growth Factor (PDGF). Dies reduziert die Aktivierung und Migration von Fibroblasten und vermindert die Bildung von extrazellulärer Matrix, wodurch die Progression der Lungenfibrose verzögert werden kann.
Nintedanib ist zugelassen für die Behandlung von IPF und anderen chronisch progredient fibrosierenden interstitiellen Lungenerkrankungen bei Erwachsenen sowie zur Behandlung der interstitiellen Lungenerkrankung bei systemischer Sklerose ab einem Alter von sechs Jahren. Außerdem wird der Wirkstoff in der Zweitlinie in Kombination mit Docetaxel zur Behandlung von Erwachsenen mit lokal fortgeschrittenem, metastasiertem oder lokal rezidiviertem nicht kleinzelligen Lungenkarzinom angewendet.
Die übliche Dosierung bei IPF beträgt 150 mg alle zwölf Stunden. Eine Reduktion auf 100 mg alle zwölf Stunden kann erwogen werden, wenn Nebenwirkungen wie starke gastrointestinale Beschwerden oder erhöhte Leberwerte auftreten. Selbiges gilt bei leicht eingeschränkter Leberfunktion. Die Einnahme sollte zu einer Mahlzeit erfolgen, um die Bioverfügbarkeit zu erhöhen.
Nintedanib weist ein ausgeprägtes Nebenwirkungsprofil auf, das dosislimitierend wirken und sowohl zu Therapieabbrüchen als auch zu einer verminderten Therapietreue führen kann. Am häufigsten treten gastrointestinale Beschwerden und erhöhte Leberwerte auf.
Bei Diarrhö sollten Patienten Flüssigkeit und Elektrolyte substituieren und Antidiarrhoika wie Loperamid einnehmen. Bei Übelkeit und Erbrechen können Antiemetika eingesetzt werden.
Verhütung unter Nintedanib ist für Frauen im gebärfähigen Alter Pflicht. Der Wirkstoff ist reproduktionstoxisch. / © Getty Images/Mindful Media
Unter Nintedanib wurden arzneimittelbedinge Leberschäden berichtet. Daher müssen die Leberwerte vor und während der Therapie regelmäßig kontrolliert werden. Nintedanib sollte nicht bei moderater bis schwerer Leberfunktionseinschränkung eingesetzt werden.
Aufgrund des reproduktionstoxischen Potenzials müssen Frauen im gebärfähigen Alter während und bis drei Monate nach Ende der Behandlung zuverlässig verhüten.
Eine Anwendung bei Patienten mit einer Kreatinin-Clearance unter 30 ml/min wurde nicht untersucht. Da unter Therapie mit Nintedanib nephrotoxische Effekte und Proteinurie aufgetreten sind, sollten Patienten mit Nierenfunktionseinschränkung den Arzneistoff nur mit Vorsicht anwenden.
Nintedanib ist ein Substrat des P-Glykoproteins (PGP), weshalb bei der gleichzeitigen Einnahme von starken PGP-Inhibitoren oder -Induktoren eine engmaschige Kontrolle notwendig ist. Der Arzneistoff wird in geringem Umfang über CYP3A4 metabolisiert, was für Wechselwirkungen jedoch nur eine untergeordnete Rolle spielt. Zu beachten ist jedoch ein erhöhtes Blutungsrisiko, das vor allem bei gleichzeitiger Anwendung von Antikoagulanzien berücksichtigt werden muss.
Der älteste antifibrotische Vertreter bei IPF ist das Immunsuppressivum Pirfenidon. Sein Wirkmechanismus ist nicht vollständig geklärt. Der Arzneistoff hemmt die Produktion von profibrotischen und proinflammatorischen Zytokinen, unter anderem von dem Transformierenden Wachstumsfaktor TGF-b. Dies reduziert die Fibroblastenproliferation und Kollagensynthese. Bis 2023 war Pirfendion lediglich für milde bis mittelschwere Formen der IPF zugelassen, im April 2023 wurde die Zulassung auf alle Schweregrade erweitert.
Tabakrauch induziert CYP1A2 und kann zum Interaktionspartner mit Pirfenidon werden. / © Getty Images/fhm
Pirfenidon sollte über 15 Tage bis zur Zieldosis von dreimal täglich 801 mg (entsprechend einer Tagesgesamtdosis von 2403 mg) aufdosiert werden. Eine Dosisreduktion kann bei eingeschränkter Leberfunktion oder ausgeprägten Nebenwirkungen erforderlich sein. Pirfenidon sollte zu einer Mahlzeit eingenommen werden, um Übelkeit und Schwindel zu reduzieren.
Die häufigsten Nebenwirkungen sind Ausschlag, gastrointestinale Beschwerden, verminderter Appetit, Photosensibilitätsreaktionen, Fatigue und Kopfschmerzen. Unerwünschte Wirkungen können eine Dosisreduktion, eine Unterbrechung oder Beendigung der Therapie erforderlich machen. Patienten sollten den Aufenthalt im direkten Sonnenlicht vermeiden. Die Anwendung von Sonnenschutzmittel und vor Sonnenlicht schützender Kleidung wird empfohlen.
Wie auch unter Nintedanib können unter einer Therapie mit Pirfenidon die Leberfunktionswerte ansteigen und es können arzneimittelinduzierte Leberschäden auftreten. Daher muss die Leberfunktion vor und während der Therapie überprüft werden. Eine Anwendung bei schwerer Leberfunktionseinschränkung ist kontraindiziert. Aufgrund einer Akkumulation der Metabolite ist Pirfenidon bei einer Kreatinin-Clearance unter 30 ml/min ebenfalls kontraindiziert.
Pirfenidon wird zu 70 bis 80 Prozent über CYP1A2 metabolisiert. Die gleichzeitige Anwendung von starken CYP1A2-Inhibitoren wie Fluvoxamin ist kontraindiziert. Auch Grapefruitsaft inhibiert das Enzym und sollte vermieden werden. Moderate Inhibitoren von CYP1A2 wie Ciprofloxacin sollten nur in reduzierter Dosis und unter engmaschiger Überwachung angewendet werden. Die gleichzeitige Anwendung von starken CYP1A2-Induktoren wird ebenfalls nicht empfohlen. Rauchen induziert CYP1A2 und kann die Exposition von Pirfenidon um 50 Prozent reduzieren.
Vor allem im Bereich der Symptomkontrolle werden außerdem supportive Therapien wie Tabakentwöhnung, Atemphysio- und Bewegungstherapie angewendet. Um Infektionen zu vermeiden, sollte präventiv geimpft werden. Eine Sauerstoffgabe ist vor allem bei schwerer IPF erforderlich.
Bei der symptomorientierten Therapie steht insbesondere der chronische Husten im Vordergrund. / © Getty Images/South_agency
Bei der symptomorientierten Therapie steht insbesondere der chronische Husten im Vordergrund, der im Laufe der Erkrankung in der Regel intensiver wird und häufig schlecht auf empirische Behandlungsansätze anspricht. Bei Patienten mit fortgeschrittener IPF und therapieresistentem Husten wird eine Therapie mit niedrig dosierten Opioiden empfohlen.
Bei Patienten mit ungünstiger Prognose und rasch progredientem Verlauf sollte frühzeitig evaluiert werden, ob eine Lungentransplantation möglich ist. Aufgrund der begrenzten Organverfügbarkeit und der häufig langen Wartezeiten wird empfohlen, sich rechtzeitig im Transplantationszentrum vorzustellen.
Für die Therapie der IPF sind einige vielversprechende Kandidaten in der Pipeline. Sie befinden sich in verschiedenen Stadien der klinischen Entwicklung und zielen auf bessere Wirksamkeit und Verträglichkeit ab, da die aktuell zugelassenen Therapien nicht kurativ wirken und eine hohe Nebenwirkungslast aufweisen.
Zu den Wirkstoffen in der Pipeline zählen unter anderem inhalative Prostaglandine. Prostaglandine werden vor allem bei pulmonaler Hypertonie eingesetzt, inhibieren jedoch auch die Fibroblastenproliferation. In einer Phase-III-Studie wirkte sich die inhalative Anwendung von Treprostinil positiv auf die forcierte Vitalkapazität und den Sauerstoffverbrauch aus. Jedoch brachen 34 Prozent der Patienten die Therapie aufgrund der Nebenwirkung Husten ab. Experten bewerten den Einsatz inhalativer Prostaglandine als potenzielle Add-on-Therapie für Patienten, die die Nebenwirkungen tolerieren können.
Einen anderen Ansatz verfolgt der Lysophosphatidinsäure-Rezeptor-1 (LPA1)-Antagonist Admilparant. Er greift in Fibroblasten-Signalwege ein und vermindert dadurch die Rekrutierung und Apoptoseresistenz von Fibroblasten. Nach vielversprechenden Ergebnissen einer Phase-II-Studie wird der Wirkstoff aktuell in Phase III getestet.
Eine neuartige Strategie stellt auch das Antisense Oligonukleotid ION363 dar, das sich derzeit in präklinischer Entwicklung befindet. In vitro nahmen Fibroseprozesse ab und zum ersten Mal zeigte sich auch eine regenerative Wirkung auf Lungenepithelzellen.
Die idiopathische Lungenfibrose ist eine seltene, chronisch progrediente Erkrankung des Lungenparenchyms ohne bekannte Ursache. Eine häufig verzögerte Diagnose und der extrem heterogene Krankheitsverlauf erschweren eine individuelle Prognoseabschätzung. Obwohl aktuelle antifibrotische Therapien das Fortschreiten der Erkrankung verlangsamen können, reduzieren sie weder bestehende Symptome noch wirken sie kurativ. Daher besteht ein hoher Bedarf an neuen therapeutischen Ansätzen, um die Behandlungsmöglichkeiten zu erweitern und die Versorgung von Patienten mit IPF zu verbessern.
Literatur bei der Verfasserin
Zur Behandlung der IPF wurden bereits viele Therapien ohne erwiesenen Nutzen angewandt, die potenziell schädlich für den Patienten sein können. Hierzu zählen die prophylaktische Gabe von:
• Antazida (Einsatz nur bei gastroösophagealem Reflux),
• Antikoagulanzien (Einsatz nur bei therapeutischer Indikation),
• Antibiotika (Einsatz nur bei Infektionen),
• Phosphodiesterase-5-Hemmern (Einsatz nur bei pulmonaler Hypertonie),
• Immunsuppressiva wie Azathioprin, Prednison, Cyclophosphamid, Etanercept, Methotrexat und Colchicin,
• Acetylcystein,
• Endothelinrezeptor-Antagonisten und
• Penicillamin.


