 |  | Nicole Schuster |
 |
18.10.2026 08:00 Uhr |
Beim systemischen Lupus erythematodes bildet das Immunsystem fälschlicherweise Autoantikörper gegen körpereigene Zellbestandteile, die sich in verschiedenen Organen ablagern und dort schwere Entzündungen auslösen können. / © Getty Images/Hailshadow
Kaum eine Erkrankung verläuft so variabel wie der systemische Lupus erythematodes (SLE). Die chronisch-entzündliche Autoimmunerkrankung betrifft die Haut sowie Gefäß- und Bindegewebe verschiedener Organe und verläuft meist schubweise. Sie schränkt Alltag und Lebensqualität oft erheblich ein. Um Folgeschäden zu vermeiden, ist ein frühzeitiger Therapiebeginn wichtig. Aufgrund der vielfältigen Symptome wird der SLE jedoch häufig erst spät erkannt.
In Deutschland ist fast eine von 1000 Frauen und einer von 10.000 Männern betroffen. Die Prävalenz variiert nach ethnischer Zugehörigkeit und ist beispielsweise bei afroamerikanischen Frauen drei- bis viermal höher als bei weißen Frauen. Die meisten Patienten erkranken zwischen dem 20. und 40. Lebensjahr. Ein früher Krankheitsbeginn geht häufig mit einem schwereren Krankheitsverlauf einher.
Beim SLE greift eine fehlgeleitete Immunantwort körpereigenes Gewebe an. B-Lymphozyten bilden Autoantikörper, insbesondere antinukleäre Antikörper (ANA), gegen Bestandteile des Zellkerns. Durch Zellschädigung werden diese vermehrt freigesetzt und bilden mit den Autoantikörpern Immunkomplexe. Lagern sich diese in Geweben und Blutgefäßwänden ab, lösen sie Entzündungsreaktionen aus. In der Folge können zahlreiche Organe geschädigt werden, insbesondere Nieren, Haut, Gelenke und Blutgefäße.
Beim systemischen Lupus erythematodes lassen sich im Blut meist Autoantikörper gegen Zellkernbestandteile nachweisen. / © Getty Images/urbazon
Eine Schlüsselrolle bei der Pathogenese spielt das angeborene Immunsystem. Abgestorbene Zellen und Zellbestandteile werden nicht ausreichend beseitigt, sodass vermehrt nukleäre Bestandteile in den Extrazellulärraum gelangen. Dort aktivieren sie unter anderem dendritische Zellen über Toll-like-Rezeptoren. In der Folge werden verstärkt Typ-I-Interferone, insbesondere Interferon-α, gebildet. Diese sogenannte Interferon-Signatur gilt als charakteristisches Merkmal des SLE und trägt zur Aktivierung von B- und T-Lymphozyten sowie zur Bildung von Autoantikörpern bei.
Der Erkrankung liegt vermutlich ein komplexes Zusammenspiel von genetischen und Umweltfaktoren zugrunde. Zu den wichtigsten genetischen Risikofaktoren zählen Varianten in Genen des HLA-Systems sowie Gene, die an der Interferon-Signalübertragung, der Aktivierung von B-Zellen oder der Funktion des Komplementsystems beteiligt sind.
Als Trigger gelten unter anderem UV-Strahlung, Virusinfektionen, etwa mit dem Epstein-Barr-Virus, Stress, hormonelle Einflüsse und bestimmte Arzneimittel.
Die deutlich höhere Prävalenz bei Frauen wird als Hinweis auf einen Einfluss des zweiten X-Chromosoms gewertet. Dafür spricht auch, dass Männer mit Klinefelter-Syndrom (XXY) ein vergleichbares Risiko wie Frauen haben.
Nahezu jedes Organ kann betroffen sein (Tabelle 1). Häufig sind Haut- und Gelenkmanifestationen, hämatologische Veränderungen sowie Entzündungen seröser Häute wie Pleuritis oder Perikarditis. Hautveränderungen können als Symptom des SLE auftreten oder als eigenständige Erkrankung (kutaner Lupus erythematodes, CLE). Auch neurologische und psychiatrische Symptome können vorkommen. Unspezifische Beschwerden wie Fieber und Fatigue gehen den Organmanifestationen häufig voraus. Typischerweise verläuft die Erkrankung schubweise.
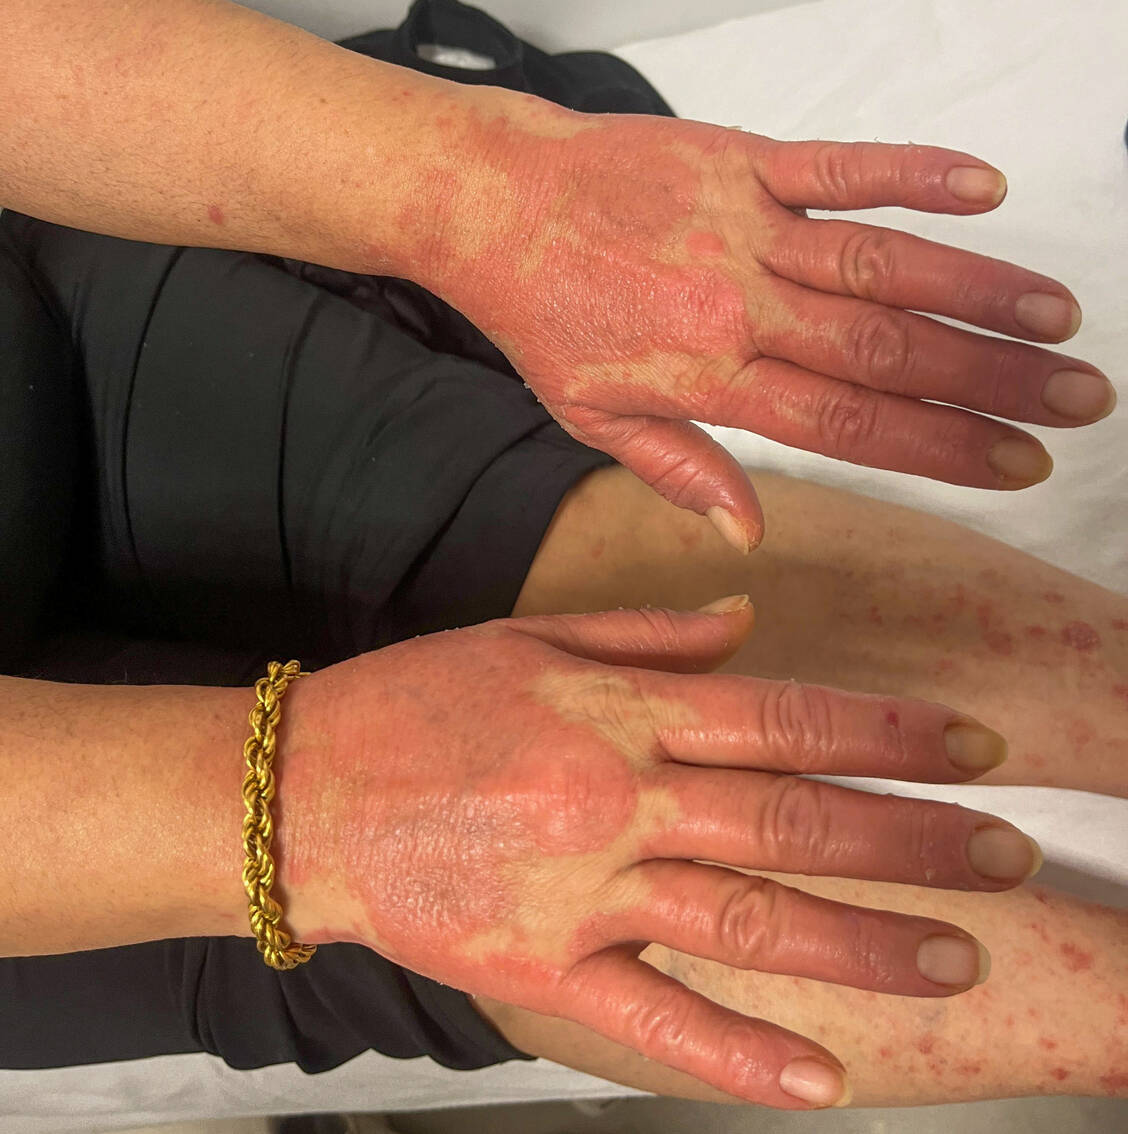
Lupus kann sehr vielfältige Symptome verursachen. Häufig zeigt sich die Autoimmunerkrankung an der Haut. / © Getty Images/Izzet Esmece
Eine der klinisch bedeutsamsten Organmanifestationen ist die Lupusnephritis, die bei etwa 30 bis 60 Prozent der Patienten auftritt, meist in den ersten fünf Jahren nach der Diagnose. Das Spektrum reicht von asymptomatischen Urinbefunden bis hin zum akuten nephritischen Syndrom. Da die Nierenbeteiligung lange unbemerkt bleiben kann, sind regelmäßige Kontrollen wichtig. Etwa 10 Prozent der Betroffenen entwickeln im Verlauf eine terminale Niereninsuffizienz.
Da sich die typischen Symptome häufig erst nach und nach entwickeln, wird SLE bei rund einem Drittel der Patienten erst mehr als zwei Jahre nach Symptombeginn diagnostiziert. Insbesondere bei einer Beteiligung der Nieren kann dies schwerwiegende Folgen haben.
| Organmanifestation | Häufigkeit/klinische Bedeutung | Typische Befunde |
|---|---|---|
| Allgemeinsymptome | sehr häufig, können die Lebensqualität stark beeinträchtigen | Fatigue, Fieber, Gewichtsveränderungen, allgemeines Krankheitsgefühl |
| Haut und Schleimhäute | häufig | Schmetterlingserythem, photosensitive Exantheme, kutaner Lupus, orale Ulzera, Alopezie |
| Gelenke und Muskeln | sehr häufig, häufig erste Manifestation | Polyarthritis, Arthralgien, Morgensteifigkeit, Myalgien |
| Nieren (Lupusnephritis) | eine der prognostisch wichtigsten Manifestationen, betrifft etwa 30 bis 60 Prozent der Patienten | Proteinurie, Hämaturie, Kreatininanstieg, Hypertonie |
| Herz | erhöhtes kardiovaskuläres Risiko, entzündliche Beteiligungen möglich | Perikarditis, Myokarditis, Endokarditis, beschleunigte Atherosklerose |
| Gefäße | besonders relevant bei Antiphospholipid-Antikörpern | venöse oder arterielle Thrombosen, Schlaganfälle, Schwangerschaftskomplikationen |
| Lunge und Pleura | häufig | Pleuritis mit Erguss, Lupuspneumonitis, interstitielle Lungenerkrankung, selten diffuse alveoläre Hämorrhagie |
| Nervensystem (neuro-psychiatrischer SLE) | heterogene Gruppe mit unterschiedlichen Schweregraden | Kopfschmerzen, kognitive Einschränkungen, Depressionen, Krampfanfälle, Psychosen, Schlaganfälle, Myelitis |
| Blutbild/Hämatologie | häufig | autoimmunhämolytische Anämie, Leukopenie, Lymphopenie, Thrombozytopenie |
| Magen-Darm-Trakt | seltener, aber potenziell schwerwiegend | Entzündung der Blutgefäße, die den Darm versorgen (mesenteriale Vaskulitis), Lupusenteritis, Pankreatitis, gastrointestinale Beschwerden |
| Augen | selten direkte Manifestation, aber wichtige Therapiekomplikationen | retinale Gefäßentzündungen, Risiko einer Hydroxychloroquin-induzierten Retinopathie |
Die Pharmakotherapie des SLE hat sich in den vergangenen Jahren grundlegend gewandelt. Während früher meist schrittweise zwischen verschiedenen Immunsuppressiva eskaliert wurde, verfolgt die aktuelle S3-Leitlinie (AWMF-Registernummer: 060-008) ein individualisiertes Treat-to-Target-Konzept. Die Behandlung richtet sich dabei nach Krankheitsaktivität, Organbeteiligung und prognostischen Risikofaktoren. Das Ziel ist es, Entzündungen möglichst früh und dauerhaft zu kontrollieren sowie Schübe und irreversible Organschäden zu vermeiden. Idealerweise wird eine Remission erreicht.
Je nach klinischer Situation werden klassische Immunsuppressiva und zielgerichtete Biologika bereits zu Beginn kombiniert.
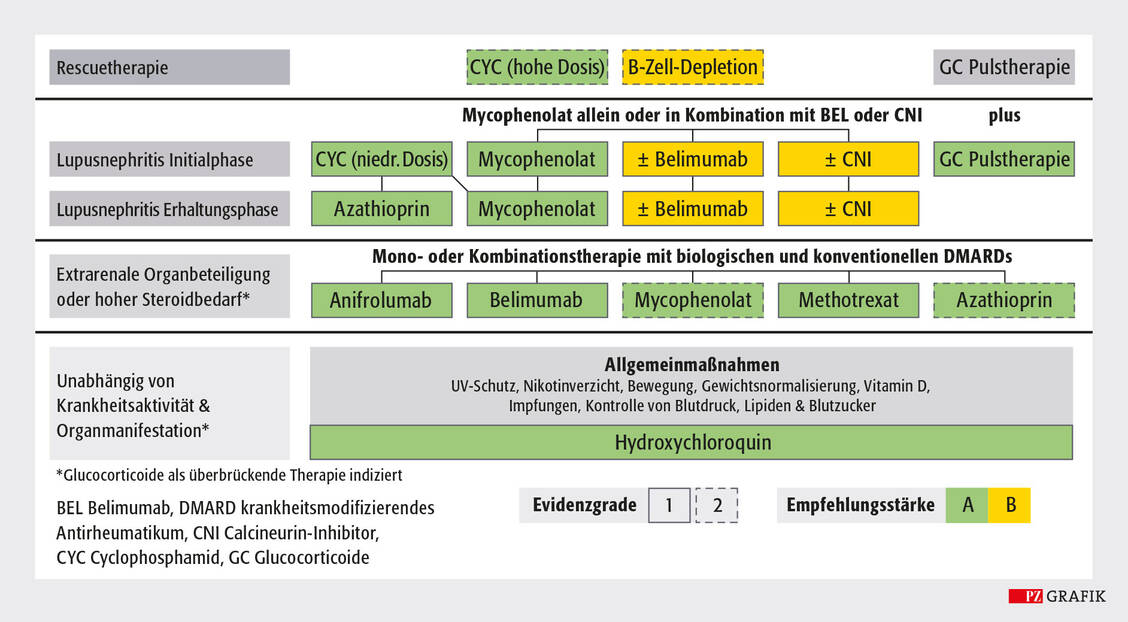
Abbildung: Management des renalen und extrarenalen SLE; modifiziert nach der S3-Leitlinie »Management des systemischen Lupus
erythematodes« (AWMF-Registernummer 060/008) / © PZ
Die Basistherapie des SLE ist Hydroxychloroquin. Laut S3-Leitlinie sollte es unabhängig von Organmanifestation und Krankheitsaktivität ab Diagnosestellung, meist lebenslang, eingesetzt werden.
Anders als klassische Immunsuppressiva wirkt Hydroxychloroquin immunmodulatorisch. Durch die Hemmung von Toll-like-Rezeptoren in antigenpräsentierenden Zellen sinkt die Produktion von Typ-I-Interferonen. Dadurch wird die überschießende Aktivierung des angeborenen und adaptiven Immunsystems gedämpft, ohne die Immunabwehr vollständig zu unterdrücken. Hydroxychloroquin gilt daher als vergleichsweise gut verträglich.
Die Leitlinie empfiehlt eine Zieldosis von maximal 5 mg/kg Körpergewicht täglich. Limitierend ist die retinale Toxizität, deren Risiko mit steigender kumulativer Dosis zunimmt und regelmäßige augenärztliche Kontrollen erforderlich macht. Es steigt zudem mit der Therapiedauer, höheren Dosierungen und bei eingeschränkter Nierenfunktion.
Reicht Hydroxychloroquin allein nicht aus oder ist die Krankheitsaktivität bereits zu Beginn hoch, kommen Glucocorticoide zum Einsatz, im Idealfall jedoch nur zur Überbrückung. Die Dosis sollte möglichst früh reduziert werden. Angestrebt wird eine Erhaltungsdosis von maximal 5 mg Prednisolonäquivalent täglich; idealerweise lassen sich die Glucocorticoide vollständig absetzen.
Bei schweren Organmanifestationen können zu Beginn intravenöse Methylprednisolon-Stoßtherapien erforderlich sein. Die anschließende orale Glucocorticoid-Therapie sollte schrittweise ausgeschlichen werden.
Bereits mittlere Glucocorticoid-Dosen erhöhen das Risiko für Osteoporose, Diabetes mellitus, arterielle Hypertonie, Katarakt, Infektionen und kardiovaskuläre Ereignisse. Da Patienten mit SLE ohnehin ein erhöhtes Risiko für Organschäden und Herz-Kreislauf-Erkrankungen haben, kann ein steroidsparender Ansatz die Langzeitprognose verbessern.
Kann die Krankheitsaktivität trotz Hydroxychloroquin und Glucocorticoid-Therapie nicht ausreichend kontrolliert werden oder liegt bereits zu Beginn eine Organbeteiligung vor, empfiehlt die S3-Leitlinie den frühzeitigen Einsatz krankheitsmodifizierender Immunsuppressiva (disease-modifying antirheumatic drugs, DMARDs). Zur Verfügung stehen vor allem Azathioprin, Methotrexat, Mycophenolat sowie die Biologika Anifrolumab und Belimumab. Sie sollen die überschießende Immunreaktion langfristig dämpfen, Krankheitsschübe verhindern und eine dauerhafte Glucocorticoid-Therapie vermeiden.
Die Wahl der Substanz richtet sich nach Schweregrad, Organmanifestation, Begleiterkrankungen und individuellen Faktoren wie einem Kinderwunsch. Methotrexat (off Label), das die Proliferation aktivierter Immunzellen hemmt, eignet sich vor allem bei ausgeprägter Gelenk- und Hautbeteiligung. Azathioprin hemmt die Purinsynthese und wird häufig eingesetzt, wenn eine längerfristige Erhaltungstherapie erforderlich ist oder bei bestehender beziehungsweise geplanter Schwangerschaft. Mycophenolat (off Label) hemmt selektiv die Proliferation von T- und B-Lymphozyten und kommt insbesondere bei schwereren Organmanifestationen zum Einsatz.
Einen wichtigen Stellenwert nehmen B-Zell-gerichtete Therapien ein. Belimumab hemmt den B-Zell-stimulierenden Faktor (B lymphocyte stimulator) und reduziert dadurch die Autoantikörperspiegel sowie die Häufigkeit von Krankheitsschüben.
Mit Anifrolumab steht ein weiterer zielgerichteter Therapieansatz zur Verfügung. Der Antikörper bindet an den IFN-α-Rezeptor und unterbricht damit einen Signalweg, der als wichtiger Treiber der Erkrankung gilt. Die Leitlinie sieht den Einsatz als Add-on-Therapie vor, wenn extrarenale Organe betroffen sind oder ein hoher Glucocorticoid-Bedarf besteht.
Je nach klinischer Ausprägung werden klassische Immunsuppressiva schon früh mit Biologika kombiniert. / © Getty Images/Iuliia Mikhalitskaia
Obinutuzumab ist ein in Kombination mit Mycophenolatmofetil für die Lupusnephritis (LN) zugelassener Anti-CD20-Antikörper. Bleibt die LN dennoch aktiv oder treten wiederholt Rezidive auf, empfiehlt die Leitlinie den Off-Label-Einsatz des Anti-CD20-Antikörpers Rituximab, der sich bei refraktären Verläufen in der klinischen Praxis etabliert hat.
Eine Therapieoption mit wachsender Relevanz könnte der zelltherapeutische Ansatz sein, etwa mit CD19-CAR-T-Zellen. Dabei werden patienteneigene T-Lymphozyten gentechnisch so verändert, dass sie CD19-positive B-Zellen gezielt eliminieren und die Autoimmunreaktion damit nahezu vollständig zurücksetzen können. Erste klinische Studien zeigen, dass selbst Patienten mit langjährigem, therapierefraktärem SLE hierdurch über Monate bis Jahre eine Remission erreichen können. Der Einsatz bleibt derzeit jedoch spezialisierten Zentren und klinischen Studien vorbehalten.
| Wirkstoff/Wirkstoffgruppe | Typische Dosierung beim SLE | Indikation laut Leitlinie | Zulassungsstatus beim SLE in Deutschland |
|---|---|---|---|
| Hydroxychloroquin | ≤5 mg/kg Körpergewicht/Tag (Langzeittherapie) | Basistherapie für nahezu alle Patienten mit SLE, sofern keine Kontraindikationen bestehen | zugelassen |
| Glucocorticoide (zum Beispiel Prednisolon) | abhängig von Aktivität und Organbeteiligung, Anwendung möglichst kurzzeitig und niedrig dosiert, Zieldosis ≤5 mg Prednisolonäquivalent/Tag | akute Schübe, Überbrückung bis zur Wirkung steroidsparender Therapien, bei schweren Organmanifestationen | zugelassen (verschiedene Präparate und Indikationen) |
| Methotrexat | meist 15 bis 25 mg einmal wöchentlich (plus Folsäure) | persistierende Gelenk- und Hautmanifestationen ohne schwere Organbeteiligung | off Label |
| Azathioprin | etwa 1 bis 3 mg/kg/Tag | extrarenaler SLE, Erhaltungstherapie nach Induktion, bei Kinderwunsch | off Label |
| Mycophenolatmofetil | häufig 2 bis 3 g/Tag, aufgeteilt auf mehrere Dosen (individuelle Anpassung) | Induktion und Erhaltung bei Lupusnephritis, schwere Organmanifestationen | off Label |
| Cyclophosphamid | zum Beispiel 500 mg intravenös alle zwei Wochen (sechs Gaben) oder hoch dosierte Schemata | Organ- oder lebensbedrohliche Manifestationen, schwere Lupusnephritis, ZNS-Beteiligung | off Label |
| Belimumab (Anti-BAFF-Antikörper) | 200 mg subkutan einmal wöchentlich, alternativ 10 mg/kg Körpergewicht intravenös nach Schema | aktiver Autoantikörper-positiver SLE trotz Standardtherapie, auch bei aktiver Lupusnephritis in Kombinationstherapie | zugelassen als Zusatztherapie bei aktivem SLE und Lupusnephritis |
| Anifrolumab (Anti-IFN-I-Rezeptor-Antikörper) | 300 mg intravenös alle vier Wochen | moderater bis schwerer aktiver SLE ohne schwere aktive Lupusnephritis oder schwere ZNS-Beteiligung | zugelassen für Erwachsene mit moderatem bis schwerem aktivem SLE |
| Voclosporin (Calcineurin-Inhibitor) | 23,7 mg zweimal täglich (kombiniert mit Mycophenolatmofetil [MMF] und Glucocorticoiden) | aktive Lupusnephritis in Kombination mit MMF | zugelassen in Kombination mit MMF zur Behandlung der aktiven Lupusnephritis |
| Obinutuzumab (Anti-CD20-Antikörper) | 1000 mg intravenös nach Induktionsschema (gemäß Fachinformation) | aktive Lupusnephritis bei unzureichendem Ansprechen auf Standardtherapie oder als zielgerichtete Kombinationstherapie | zugelassen für aktive Lupusnephritis in Kombination mit MMF |
| Rituximab (Anti-CD20-Antikörper) | häufig 1000 mg intravenös an Tag 1 und 15 oder 375 mg/m² wöchentlich über vier Wochen | therapierefraktärer SLE, schwere Organmanifestationen, nach Versagen anderer Therapien | off Label |
| CD19-CAR-T-Zellen | individuelle Zelltherapie | schwerster refraktärer SLE, im spezialisierten Zentrum, vorzugsweise Studien | off Label |
Die Lupusnephritis (LN) zählt zu den schwerwiegendsten Organmanifestationen und erhöht das Risiko für chronische Niereninsuffizienz und kardiovaskuläre Ereignisse sowie die Mortalität. Die Behandlung mit Immunsup pressiva und renoprotektiven Therapeutika zielt darauf ab, den fortschreitenden Verlust von Nephronen möglichst früh zu verhindern und die Nierenfunktion langfristig zu erhalten. Zur renoprotektiven Begleittherapie zählen etwa ACE-Hemmer oder Angiotensin-II-Rezeptorblocker, um Blutdruck und Proteinurie zu reduzieren. Zusätzlich kommen SGLT2-Inhibitoren zum Einsatz.
Hydroxychloroquin gehört, sofern keine Kontraindikationen bestehen, zur Basistherapie einer LN. Bei Patienten mit einer geschätzten glomerulären Filtrationsrate (eGFR) von < 30 mL/min/1,73 m2 wird empfohlen, die Dosis um 50 Prozent zu reduzieren. Bei einer aktiven proliferativen LN, einer sehr schweren Nierenkomplikation, empfiehlt die Leitlinie als Initialtherapie Mycophenolat oder intravenöses Cyclophosphamid, jeweils in Kombination mit Glucocorticoiden.
Eine unbehandelte oder schwer verlaufende Lupusnephritis kann bis zu einem Nierenversagen führen, das eine Dialyse oder Transplantation notwendig macht. / © Getty Images/Science Photo Library
Cyclophosphamid hat trotz seiner Toxizität weiterhin einen Stellenwert bei organ- oder lebensbedrohlichen Manifestationen. Als alkylierendes Zytostatikum hemmt es die Proliferation von T- und B-Lymphozyten und kann die überschießende Immunreaktion rasch unterdrücken. Wegen möglicher Nebenwirkungen wie Infektionen, Myelosuppression, Gonadotoxizität und einem erhöhten Malignomrisiko wird die Substanz heute zeitlich begrenzt als Induktionstherapie eingesetzt.
Anschließend erfolgt in der Regel eine Erhaltungstherapie mit besser verträglichen Immunsuppressiva.
Bereits zu Beginn der Behandlung sollte geprüft werden, ob zusätzlich Belimumab oder ein Calcineurin-Inhibitor wie Voclosporin in Kombination mit Mycophenolat eingesetzt werden kann. Die frühe Kombinationstherapie soll die Remissionsrate erhöhen und die kumulative Glucocorticoid-Belastung senken.
Spricht die Erkrankung auf die Standardtherapie nicht ausreichend an, können verschiedene Alternativen erwogen werden, etwa die Umstellung der bisherigen Therapie oder eine B-Zell-depletierende Behandlung, zum Beispiel mit Rituximab oder Obinutuzumab.
Eine wichtige Differenzialdiagnose ist der medikamenteninduzierte Lupus erythematodes, der sich nach dem Absetzen des auslösenden Arzneistoffs meist wieder zurückbildet. Vermutlich verändern bestimmte Arzneistoffe bei genetisch empfänglichen Personen die Immunregulation und fördern so die Bildung von Autoantikörpern.
Anders als beim klassischen SLE sind beim medikamenteninduzierten Lupus schwere Organmanifestationen selten. Typischerweise entwickelt er sich erst nach Monaten oder Jahren der Einnahme. Die Symptome ähneln häufig denen des SLE, etwa Gelenk- und Muskelschmerzen, Fieber, Müdigkeit sowie seröse Entzündungen wie Pleuritis oder Perikarditis. Hautveränderungen können ebenfalls auftreten, sind jedoch weniger charakteristisch als beim SLE.
Zu den klassischen Auslösern zählen unter anderem Chinidin, Chlorpromazin, Hydralazin, Isoniazid und Procainamid. Auch TNF-α-Inhibitoren können ein lupusähnliches Syndrom auslösen. Patienten sollten verdächtige Medikamente jedoch niemals eigenständig absetzen, sondern zuvor ärztliche Rücksprache halten.
© Getty Images/VioletaStoimenova
Eine Schwangerschaft ist bei Frauen mit SLE grundsätzlich möglich, sollte jedoch sorgfältig geplant und engmaschig ärztlich begleitet werden. Idealerweise befindet sich die Erkrankung bereits seit mindestens sechs Monaten vor der Konzeption in Remission oder ist nur gering aktiv.
Vor Eintritt der Schwangerschaft muss zudem die Medikation überprüft werden, da einige Immunsuppressiva wegen teratogener Risiken kontraindiziert sind, darunter Mycophenolatmofetil, Methotrexat und Cyclophosphamid.
Hydroxychloroquin sollte während der Schwangerschaft in der Regel fortgeführt werden, da ein Absetzen das Risiko für Krankheitsschübe erhöhen kann. Auch Azathioprin, Glucocorticoide und in bestimmten Situationen Calcineurin-Inhibitoren können eingesetzt werden.
Bei schweren Organmanifestationen oder unzureichendem Ansprechen auf die Standardtherapie können Belimumab oder Rituximab nach sorgfältiger Nutzen-Risiko-Abwägung auch vor oder während einer Schwangerschaft erwogen werden. Aufgrund der bislang begrenzten Erfahrungen sollte die Entscheidung in einem spezialisierten Zentrum getroffen werden.
Zu beachten ist außerdem, dass mütterliche Autoantikörper wie Anti-Ro/SSA und Anti-La/SSB auf das ungeborene Kind übertragen werden können. Sie können einen neonatalen Lupus erythematodes auslösen. Typisch sind ringförmige Hautveränderungen, die häufig erst nach der Geburt auftreten und nach dem Abbau der mütterlichen Antikörper wieder verschwinden. Eine seltene, aber schwerwiegende Komplikation ist ein angeborener Herzblock infolge einer Schädigung des fetalen Reizleitungssystems. Werden bei Schwangeren Anti-Ro/SSA- oder Anti-La/SSB-Antikörper nachgewiesen, sollte der Fetus engmaschig überwacht werden.
Unabhängig von der Krankheitsaktivität empfiehlt die SLE-Leitlinie allen Schwangeren eine Prophylaxe mit niedrig dosierter Acetylsalicylsäure, um das Risiko für Präeklampsie und andere schwangerschaftsassoziierte Komplikationen zu senken.
Auch in der Stillzeit ist eine individuelle Nutzen-Risiko-Abwägung erforderlich. Hydroxychloroquin, niedrig dosiertes Prednisolon und Azathioprin gelten in der Regel als mit dem Stillen vereinbar.
Eine kontinuierliche, patientennahe Betreuung in der Apotheke kann dazu beitragen, die Therapie sicherer zu machen und die Lebensqualität von SLE-Patienten langfristig zu erhalten.
Lassen die Beschwerden unter der Behandlung nach, sinkt bei manchen Patienten die Therapietreue. Im Beratungsgespräch kann das Apothekenteam vermitteln, dass die Medikamente dauerhaft eingenommen werden sollten, um nicht nur Symptome zu kontrollieren, sondern auch Krankheitsschübe und langfristige Organschäden zu verhindern. Ebenso wichtig sind Informationen zu möglichen unerwünschten Wirkungen und empfohlenen Kontrolluntersuchungen.
Unter Hydroxychloroquin besteht ein geringes, mit Therapiedauer und Dosis jedoch steigendes Risiko für eine Retinopathie. Regelmäßige augenärztliche Vorsorgeuntersuchungen sind daher wichtig. Da viele Patienten Immunsuppressiva oder Biologika erhalten, sollten Infektzeichen wie Fieber oder Husten zeitnah ärztlich abgeklärt werden.
Topische nicht steroidale Antirheumatika (NSAR) können bei lokal begrenzten Muskel- oder Gelenkbeschwerden eine sinnvolle Ergänzung sein. Systemische NSAR sollten wegen möglicher Risiken für Nieren, Magen-Darm-Trakt und Herz-Kreislauf-System nur nach ärztlicher Rücksprache und möglichst kurzzeitig angewendet werden. Bei Lupusnephritis sind potenziell nephrotoxische Arzneimittel wie NSAR zu vermeiden.
Darüber hinaus kann das Apothekenteam zu einem gesundheitsfördernden Lebensstil motivieren. Wichtig ist insbesondere ein konsequenter Sonnenschutz, da UV-Strahlung Krankheitsschübe auslösen oder verstärken kann. Zudem sollten Patienten auf Nikotin verzichten, da Rauchen die Krankheitsaktivität und das kardiovaskuläre Risiko erhöht sowie die Wirksamkeit von Hydroxychloroquin beeinträchtigen kann.
Moderates Ausdauer- und Krafttraining kann ausdrücklich empfohlen werden. Es kann Fatigue lindern, das kardiovaskuläre Risiko senken sowie Muskeln und Knochen stärken. Zudem sollten Patienten auf ein normales Körpergewicht achten und Blutdruck, Blutzucker sowie Blutfettwerte regelmäßig kontrollieren lassen, da SLE mit einem erhöhten kardiovaskulären Risiko verbunden ist.
Auch das OTC-Sortiment bietet Möglichkeiten, die Therapie sinnvoll zu ergänzen. Regelmäßige Kontrollen des Vitamin-D-Spiegels und gegebenenfalls eine Supplementation können sinnvoll sein, da die Patienten Sonnenlicht meiden sollen. Ebenso ist auf eine ausreichende Calciumversorgung zu achten, da Glucocorticoide das Osteoporoserisiko erhöhen.
Darüber hinaus kann das Apothekenteam zu einem vollständigen Impfschutz raten und die Patienten dazu ermutigen, empfohlene Impfungen wahrzunehmen.
Nicole Schuster studierte zwei Semester Medizin, dann Pharmazie und Germanistik in Bonn und später in Düsseldorf. Während ihres Studiums machte sie Praktika bei verschiedenen wissenschaftlichen Verlagen. Nach der Approbation absolvierte Schuster ein Aufbaustudium in Geschichte der Pharmazie in Marburg und wurde 2016 zum Doktor der Naturwissenschaften promoviert. Die PZ-Leser kennen Schuster als Autorin zahlreicher Fachbeiträge.


